平台功能内测中,正式操作功能预计 10 月开放

公众号留言,提前预留名额 →
首页/监管依据/NAMs 新方法(替代动物实验)

NAMs 新方法(替代动物实验)

监管正在把「计算模拟」写进药物评价体系

NAMs 把计算机模拟、类器官与器官芯片纳入,用来减少或替代动物实验。

FDA 与 CDE 都已发布官方文件、开出专门通道;本页逐条列出两边原件、页码、截图与已落地案例,并说明它与心脏安全评估、TQT 豁免、IND 申报的连接点。

返回「监管依据」总览

本页核对日期 2026-09-26 · 本页引用的监管文件可能修订,引用前请以「来源行」中的官方原件最新版本为准。如何自行复核 ↓

先看四个结论

什么是 NAMs?
官方定义明确把计算机模拟列在内: FDA 的说法是「in vitro human-based systems、in silico modeling 等创新平台」; CDE 的说法是「包括计算机模拟、化学、体外(类器官、器官芯片等)、离体……」。查官方定义 ↓
NAMs 数据能用于注册申报吗?
能。FDA 的 NAMs 草案指南写明:2022 年美国国会立法已明确非动物替代方法可用于支持 IND 申报(或生物类似药 BLA),以替代动物研究;CDE 的「先锋计划」也为 NAMs 数据进入注册申报开了正式通道。查立法依据 ↓
已经落地到什么程度?
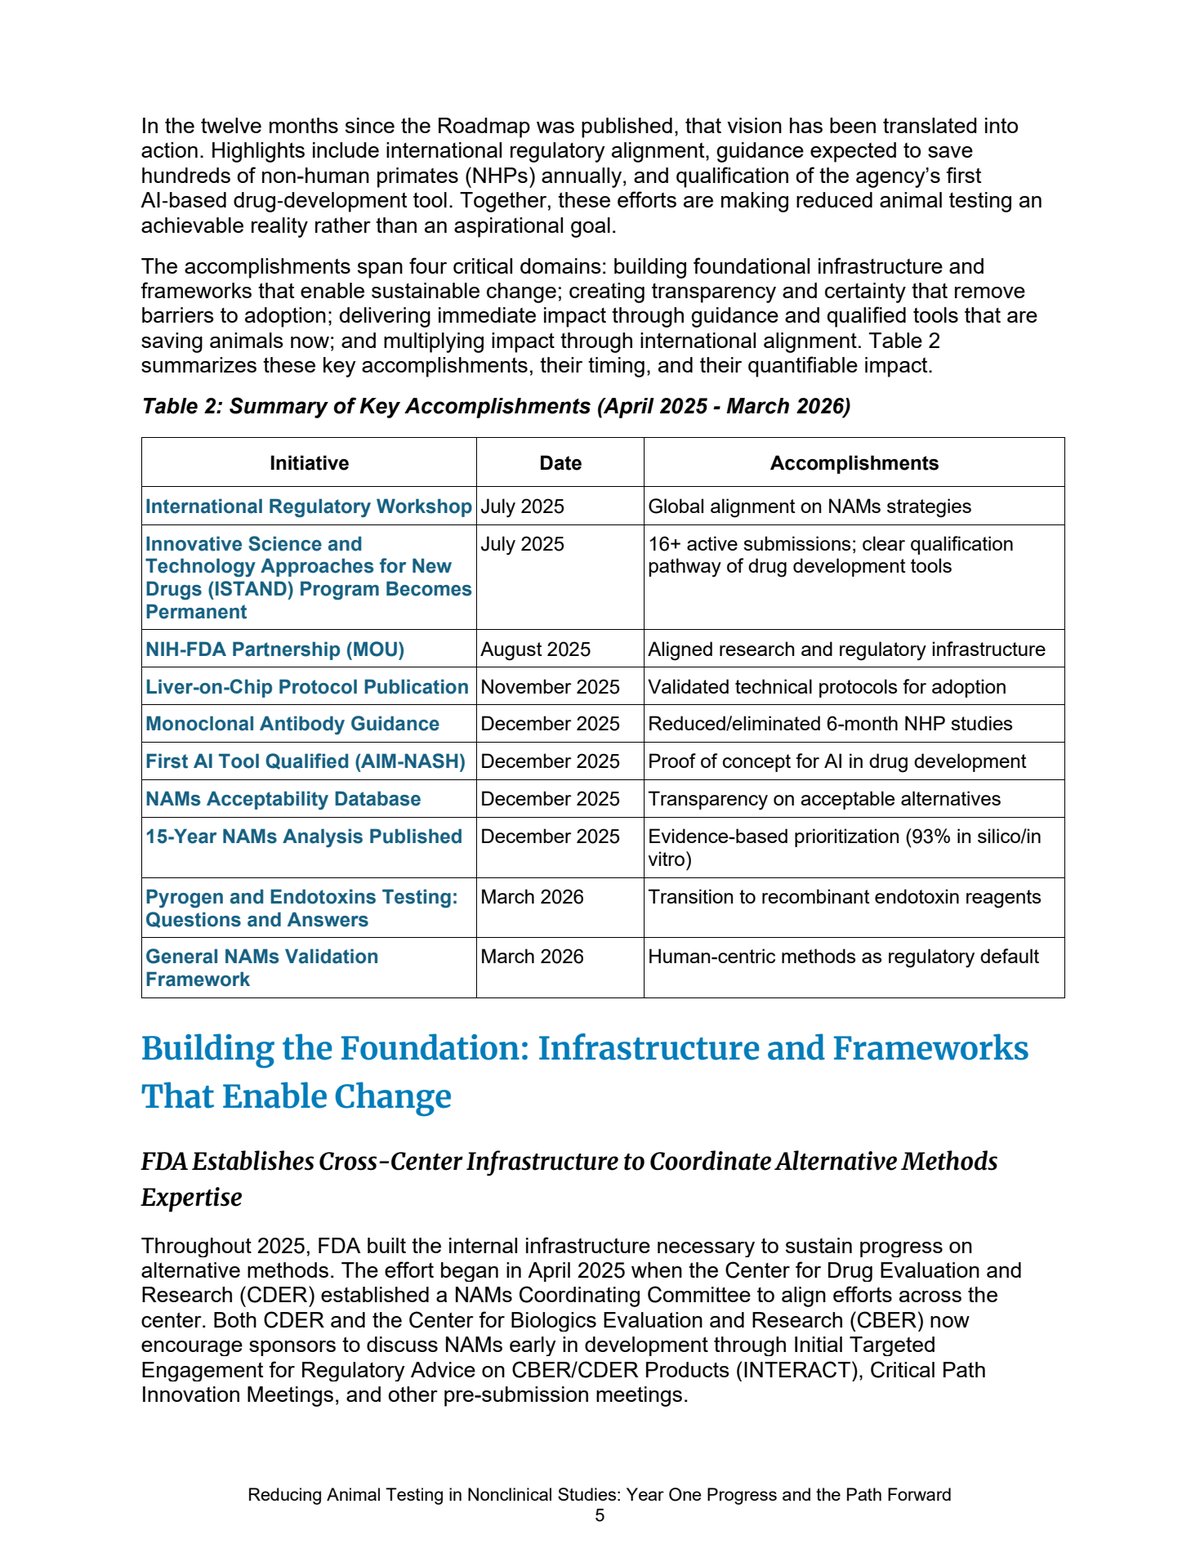
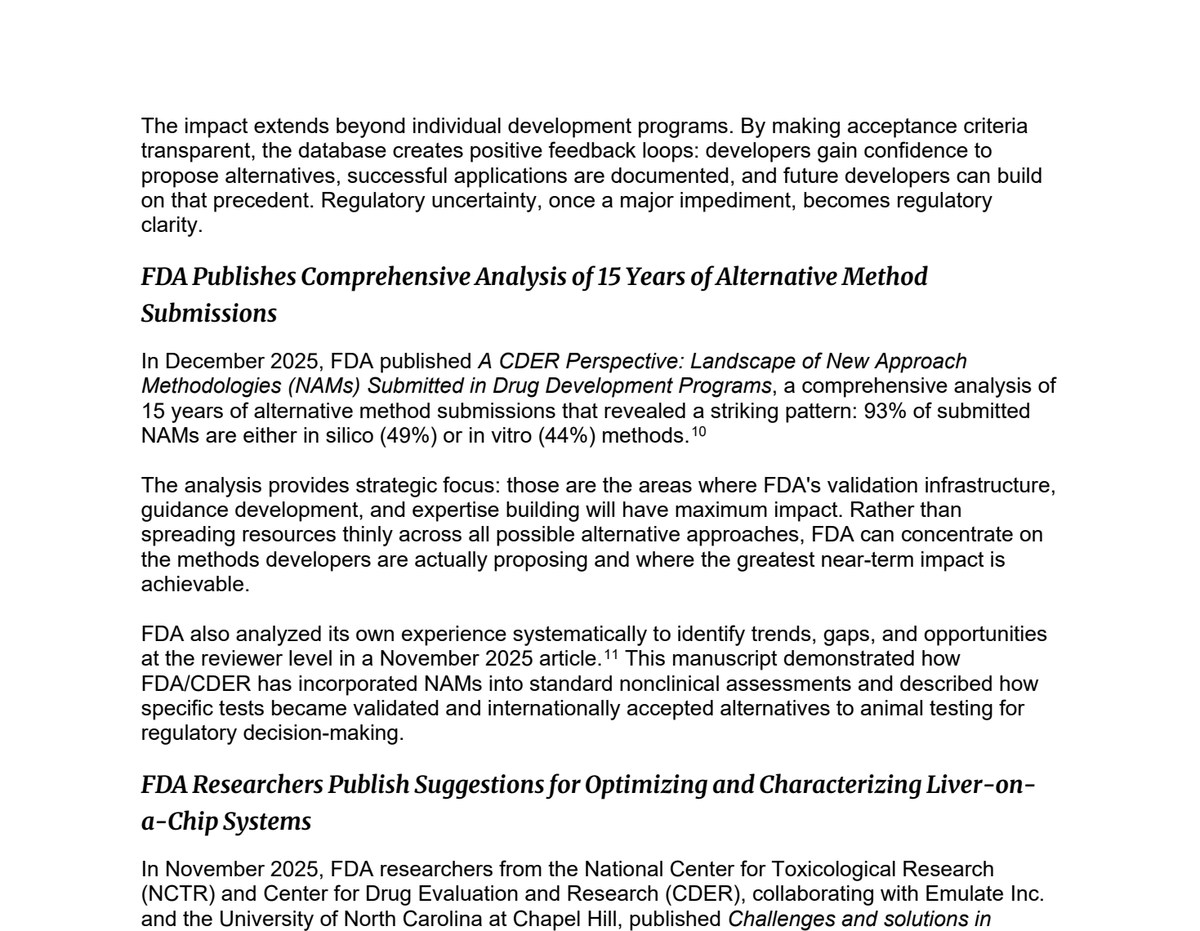
FDA 已于 2025-12-08 认定出首个 AI 药物开发工具(AIM-NASH); ISTAND 通道于 2025-07-31 转为永久,并在 2026-06-03 受理首个纯 in silico 工具(AI 数字肝脏预测 DILI)。 15 年递交数据显示:被提交的 NAMs 中 93% 是 in silico(49%)或 in vitro(44%)。看案例与原文 ↓
和「心脏安全 / TQT」有什么关系?
FDA / ICH 的 E14-S7B 问答专设一节讲致心律失常预测模型: in silico 模型可作为整合式风险评估的一部分,并明说可依 3R 原则减少动物使用。它和 TQT 豁免走的是同一条「总体证据」路径。查 E14-S7B 第四节 ↓

一 · 三者怎么连起来

NAMs → 监管通道 → 心脏安全 → 申报与豁免

把这条链子先摆出来,后面每一节都能对号入座。它也是本页与「TQT 豁免」两页之间的接口。

01

新方法学 NAMs

含计算机模拟(in silico)、体外、类器官/器官芯片等

02

监管通道

FDA:ISTAND / DDT 资格认定;CDE:先锋计划(PIONEER)

03

心脏安全场景

E14-S7B 问答第四节:致心律失常预测模型的原则

04

申报与豁免

TQT 研究替代 / 作为 IND 申报的支持性证据

二 · 美国 FDA

从路线图到「首个 AI 工具被认定」

FDA 这一侧的证据链最完整:定义 → 法规依据 → 路线图 → 验证框架 → 资格认定通道 → 已落地的工具。下面按时间与性质逐条列出,全部可下载原件核对。

NAMs 的官方定义里,「计算机模拟」是明列的一项

监管机构网站

FDA 的 NAMs 专页把 NAMs 定义为「用于评估药品、生物制品等安全性与有效性的创新测试方法与策略」,并明确其范围包含:

“NAMs encompass in vitro human-based systems, in silico modeling, and other innovative platforms…”

译:NAMs 涵盖基于人体的体外系统、计算机模拟建模(in silico modeling)以及其他创新平台。

在 NAMs 草案指南的配套新闻稿里,FDA 把可用的 NAMs 举例列得更细,同样是「计算机模拟」在列:「复杂与二维体外研究;类器官、球体与器官芯片等三维模型;化学反应性研究;计算机模拟或 in-silico 建模;以及使用斑马鱼、秀丽隐杆线虫等「系统发生上更低位」动物的研究」。

FDA · New Approach Methodologies (NAMs) 官方专页 · FDA 新闻稿(NAMs 草案指南发布,含 NAMs 举例)
法规依据:2022 年立法明确非动物方法可用于支持 IND 申报

监管文件

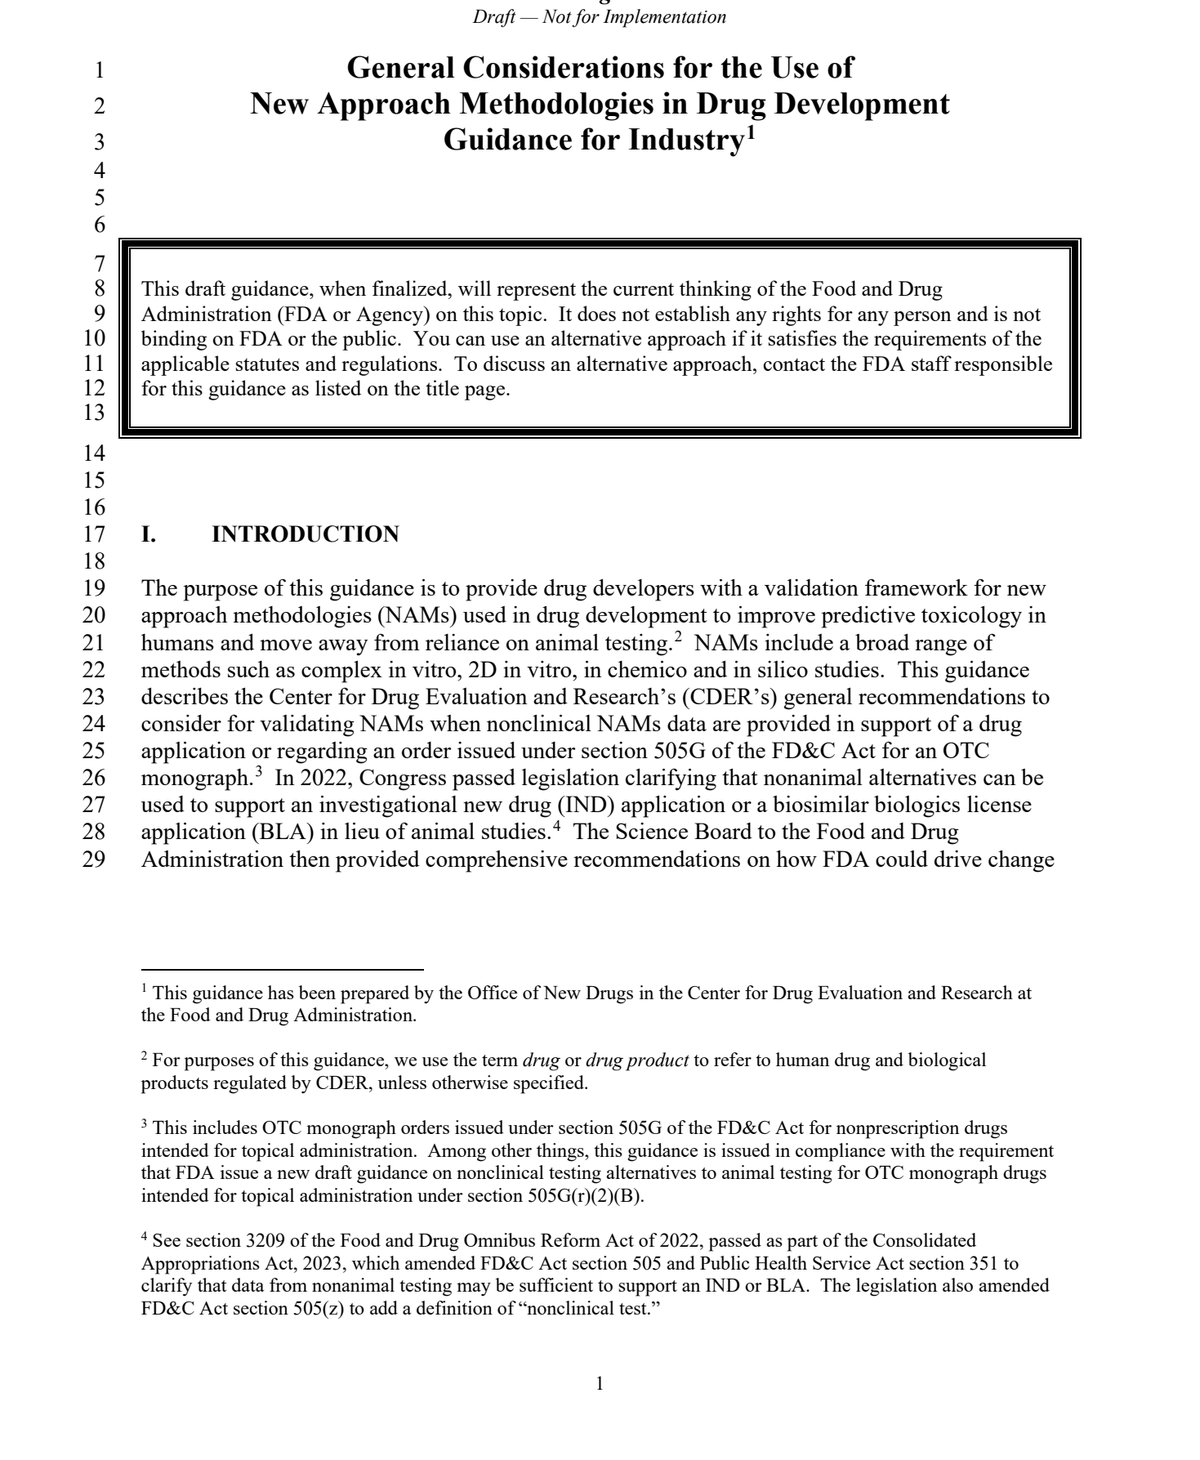
NAMs 草案指南在引言里直接写明这一条法规依据——这是「计算模拟能不能进申报材料」在美国一侧的最上层依据:

“In 2022, Congress passed legislation clarifying that nonanimal alternatives can be used to support an investigational new drug (IND) application or a biosimilar biologics license application (BLA) in lieu of animal studies.”

译:2022 年美国国会通过立法,明确非动物替代方法可用于支持 IND 申报(或生物类似药 BLA),以替代动物研究。

同一节还写明 NAMs 的范围:「complex in vitro、2D in vitro、in chemico and in silico studies」,并给出了这条通道的性质——鼓励在注册申报中使用 NAMs,尤其当它能提升非临床研究对人类的相关性与预测性时。

FDA General Considerations for the Use of New Approach Methodologies in Drug Development (草案指南,2026 年 3 月)· 引言在第 1 页(PDF 第 4 页)·下载官方 PDF

FDA《NAMs 通用考虑》草案指南第 1 页:NAMs 的范围(含 in silico)与 2022 年立法依据
FDA《NAMs 通用考虑》草案指南第 1 页:NAMs 的范围(含 in silico)与 2022 年立法依据(点击图片查看原始大图)

验证框架草案:四条原则,明确「fit-for-purpose 也可以被接受」

监管文件

草案指南的核心是一套验证框架,围绕四条原则展开:适用场景(Context of Use)· 人类生物学相关性(Human Biological Relevance)· 技术表征(Technical Characterization)· 适用性(Fit-for-Purpose)。其中有一条对新技术尤其重要:

“…for a NAM to be considered for review in drug development, the test does not necessarily need to be validated. … A fit-for-purpose NAM, even if not validated, may adequately address specific toxicological concerns. When a NAM is used it is always in the context of the weight of evidence (WOE)…”

译:一项 NAM 要进入药物开发的审评,并不一定需要已经完成验证;一个符合用途(fit-for-purpose)的 NAM,即使尚未完成验证,也可能足以回答特定的毒理学关注点。NAMs 的使用始终放在证据权重(WOE)的框架下考虑。

这对贵司意味着什么:不必等一个方法「完全验证通过」才敢用。更现实的方式是:把方法明确定位到具体用途、说明它与人类生物学的相关性、把技术细节讲清楚,然后作为一个证据权重的组成部分递上去。当然,定位越窄、证据越扎实,被接受的可能性越高。

FDA 同上草案指南 · 四条原则在第 5 页(PDF 第 8 页), 「不一定需要完成验证 / fit-for-purpose / WOE」在第 2 页(PDF 第 5 页)· 封面标注 “Contains non-binding recommendations”、征求意见截止 2026-05-18 · 下载官方 PDF

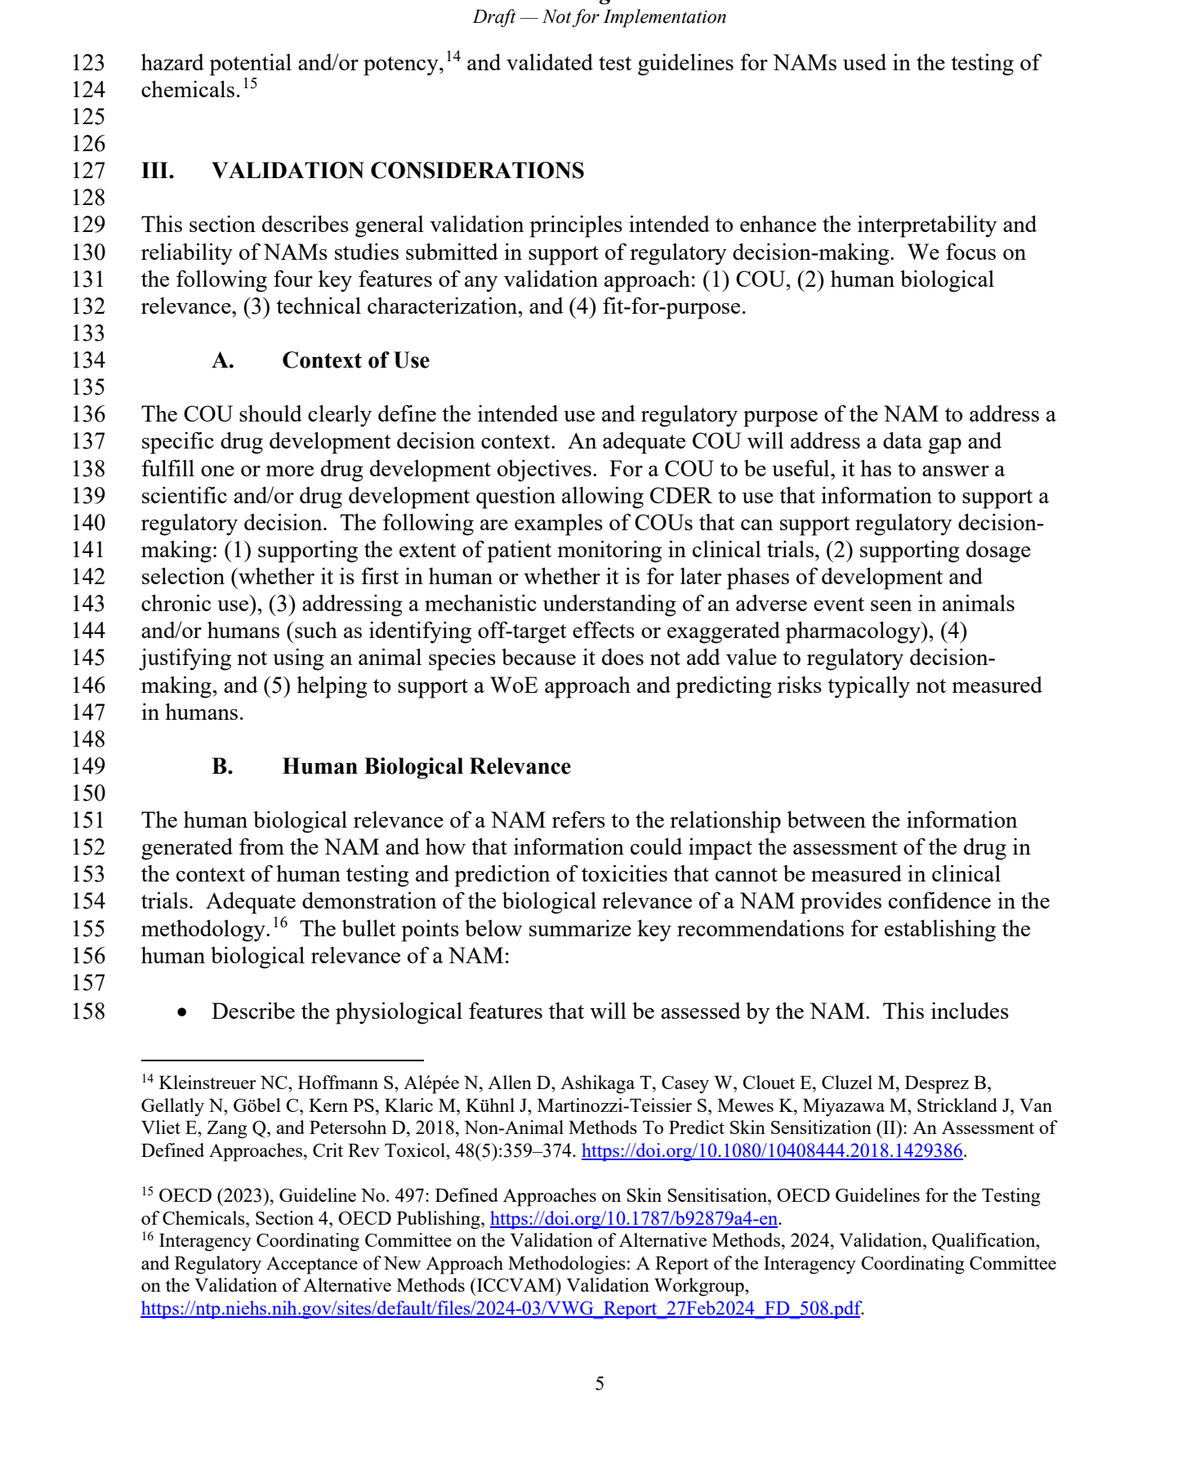
FDA 草案指南第 5 页:验证考虑的四条原则(适用场景 / 人类生物学相关性 / 技术表征 / 适用性)
FDA 草案指南第 5 页:验证考虑的四条原则(适用场景 / 人类生物学相关性 / 技术表征 / 适用性)(点击图片查看原始大图)
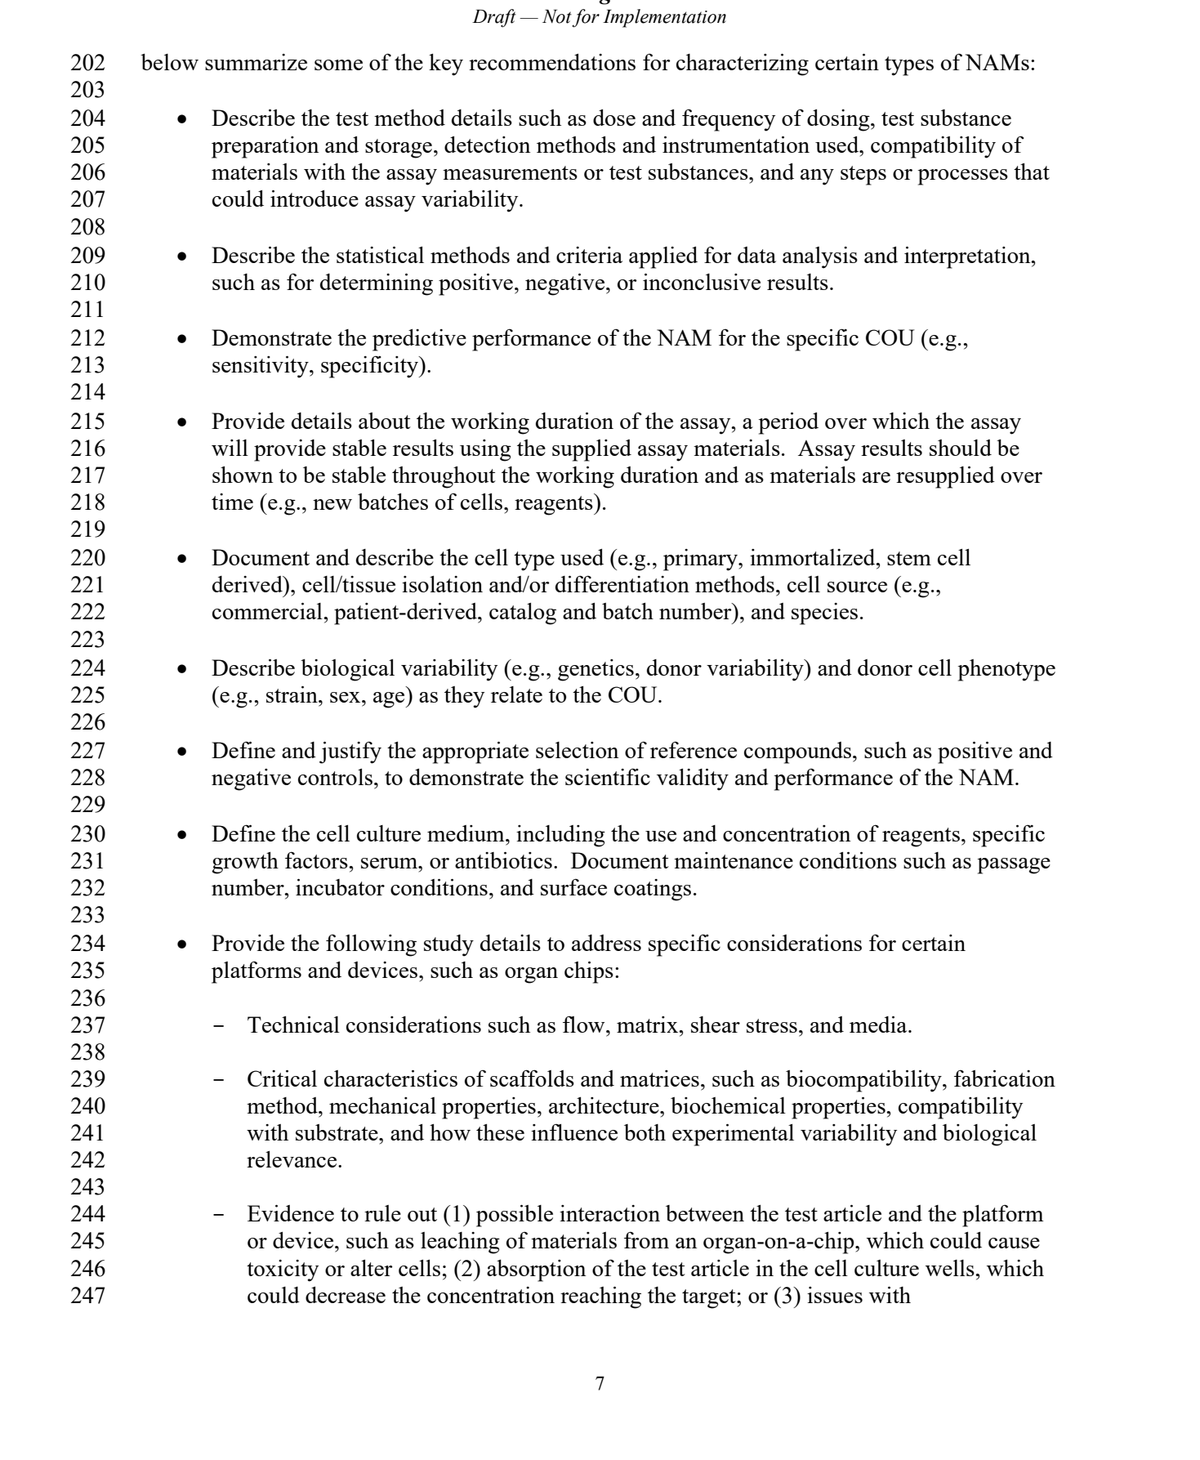
FDA 草案指南第 7 页:适用场景(COU)的示例,含「帮助支持证据权重方法」
FDA 草案指南第 7 页:适用场景(COU)的示例,含「帮助支持证据权重方法」(点击图片查看原始大图)

路线图与一年进展:先做单抗,再扩到新化学实体

监管文件

FDA 于 2025 年 4 月发布《减少非临床安全研究中动物实验的路线图》, 2026 年 4 月发布一年进展报告。两份文件都把「用 NAMs 替代动物实验」写成分阶段推进的政策,并给出量化进展:

  • · 路线图的推进顺序写得很明确:先从单克隆抗体开始(动物模型对这类产品尤其不准),再扩到其他生物分子,最终覆盖新化学实体与医疗对策产品。
  • · 路线图提到:若单抗存在心血管风险(例如脱靶结合心脏组织),可用心肌组织芯片或人干细胞来源心肌细胞实验筛查致心律失常效应——这是 FDA 文件里把「体外模型用于心脏安全」写进动物替代路径的一处。
  • · 一年进展报告的措辞把方向定死了:「这些工具可以改善毒性、免疫原性与药代动力学的预测,同时减少〔动物使用〕」,并把「以人类相关科学为默认方法」作为目标。

FDA Roadmap to Reducing Animal Testing in Preclinical Safety Studies(2025 年 4 月)· 执行摘要在第 1 页、心肌芯片相关表述在第 3 页 ·官方 PDF

FDA Reducing Animal Testing in Nonclinical Studies: Year One Progress and the Path Forward (2026 年 4 月)· 官方 PDF · 配套新闻稿

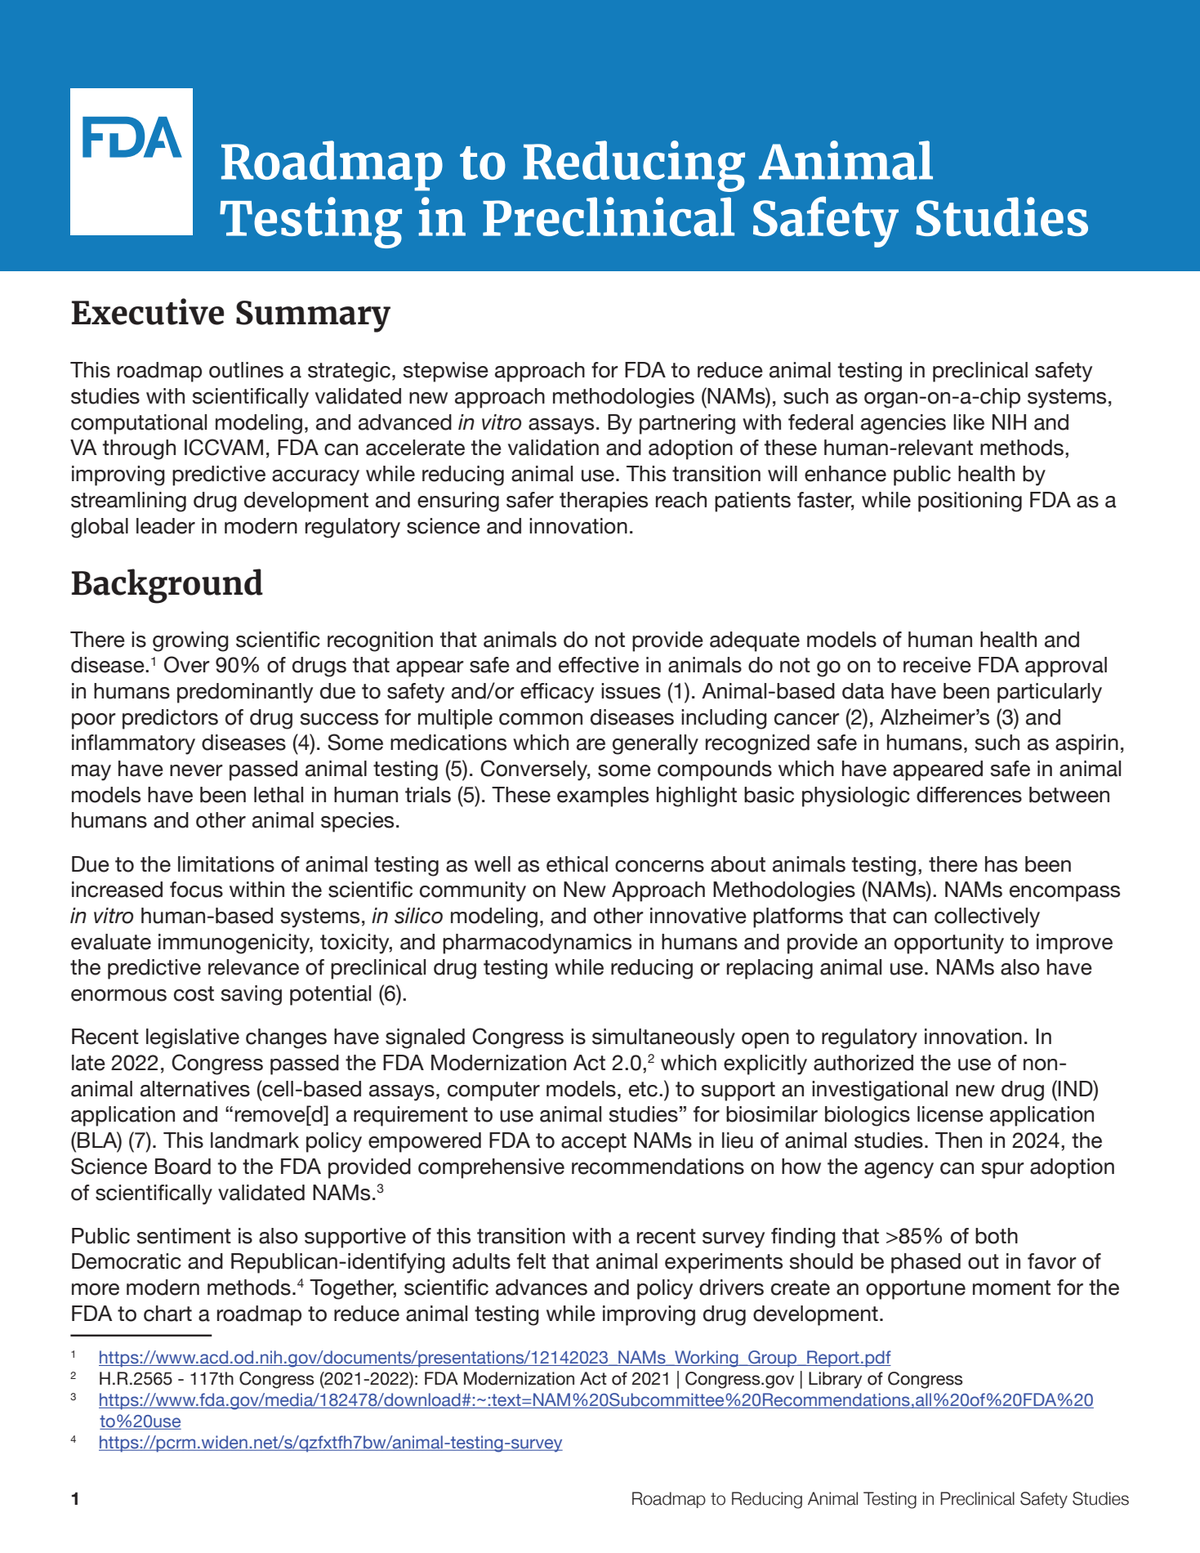
FDA 路线图第 1 页:以经过科学验证的 NAMs 减少非临床安全研究中的动物实验
FDA 路线图第 1 页:以经过科学验证的 NAMs 减少非临床安全研究中的动物实验(点击图片查看原始大图)
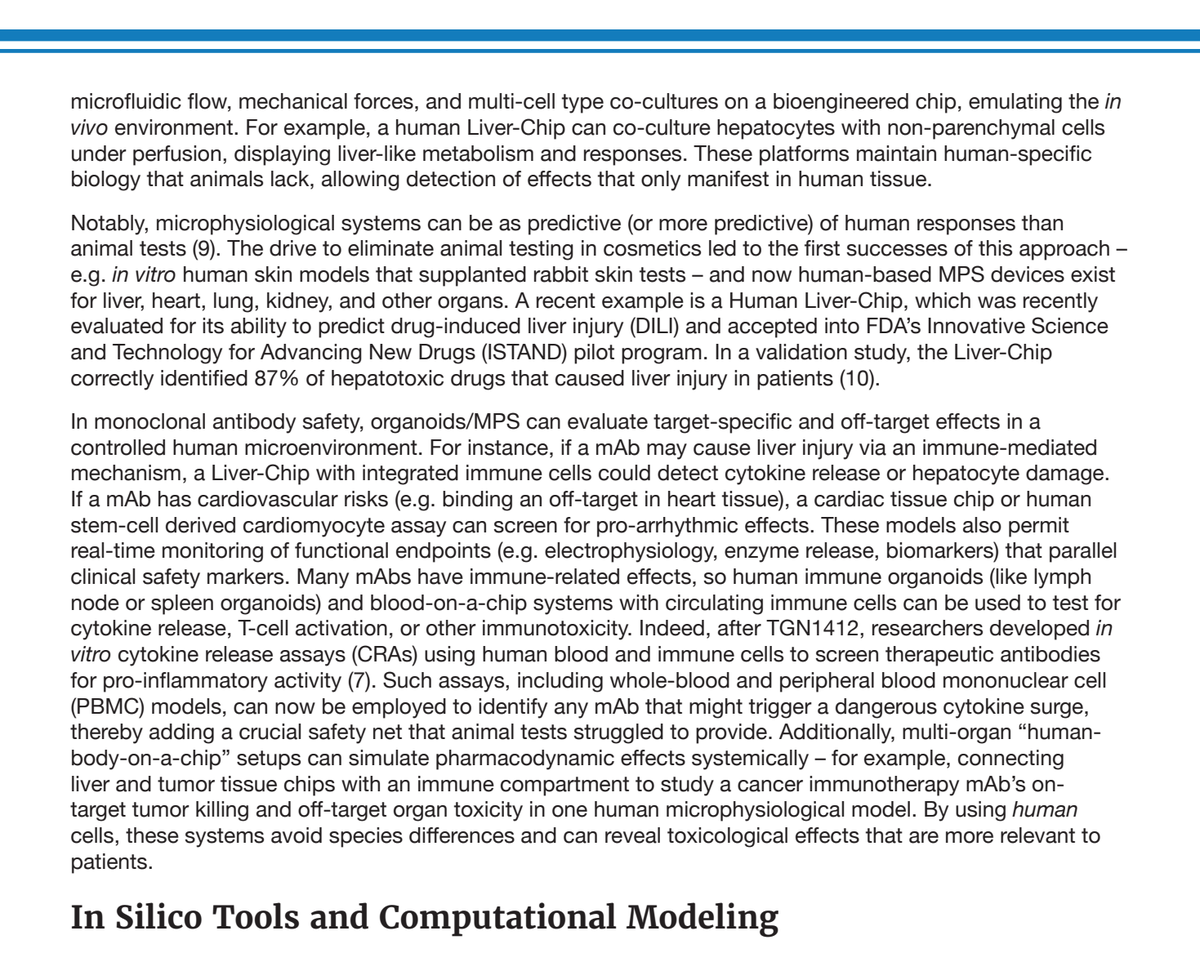
FDA 路线图第 3 页:若单抗存在心血管风险,可用心肌组织芯片或人干细胞来源心肌细胞实验筛查致心律失常效应
FDA 路线图第 3 页:若单抗存在心血管风险,可用心肌组织芯片或人干细胞来源心肌细胞实验筛查致心律失常效应(点击图片查看原始大图)
FDA 一年进展报告:时间轴——ISTAND 永久化、首个 AI 工具获认定(AIM-NASH)、NAMs 可接受性数据库、15 年 NAMs 分析
FDA 一年进展报告:时间轴——ISTAND 永久化、首个 AI 工具获认定(AIM-NASH)、NAMs 可接受性数据库、15 年 NAMs 分析(点击图片查看原始大图)
FDA 一年进展报告:15 年递交数据分析——93% 的 NAMs 为 in silico(49%)或 in vitro(44%)
FDA 一年进展报告:15 年递交数据分析——93% 的 NAMs 为 in silico(49%)或 in vitro(44%)(点击图片查看原始大图)

ISTAND:一条「认定之后可直接用于 IND / NDA / BLA」的通道

监管机构网站

ISTAND(Innovative Science and Technology Approaches for New Drugs)是 FDA 为 「不属于既有资格认定类别」的新工具设的通道,2025 年 7 月 31 日由试点转为永久性通道。它对贵司最实际的一条是「认定之后怎么用」:

“Once qualified, DDTs will be available to use in any drug development program for the qualified context of use. Additionally, the qualified DDT can generally be included in IND, NDA, or BLA applications without needing FDA to reconsider and reconfirm its suitability.”

译:工具一旦通过资格认定,即可在其认定的适用场景下用于任何药物开发项目;并且通常可直接写进 IND、NDA 或 BLA 申报,无需 FDA 重新审议确认其适用性。

通道的受理范围里明确包含与本研究相关的类型:复杂体外模型、器官芯片、AI 算法、新型非临床药理/毒理实验等。 2026 年 6 月 3 日,FDA 受理了首个纯 in silico 工具(AI 数字肝脏模型,预测药物性肝损伤)进入该通道;其官方表述是:若最终通过认定,该工具将用于补充现有非临床数据,支持在进入一期临床试验之前做出更有依据的决策。需注意它目前仍处于三步流程的第一步 (意向书),尚未完成认定。

FDA · ISTAND Program 官方页 · FDA · 受理首个 in silico 工具(2026-06-03)

MIDD:把模型证据拿上谈判桌的固定渠道

监管机构网站

如果贵司希望就「某个模型能不能用于某个决策」与 FDA 当面讨论,对应的程序是MIDD(模型引导的药物研发)配对会议计划:每季度受理 1–2 项,要求申办方有生效的 IND 或 pre-IND 编号;官方列出的优先议题里就包含「预测性或机制性安全性评价(例如用系统药理学/机制模型预测安全性)」——这与本页讨论的心脏安全性建模直接对应。

FDA · MIDD Paired Meeting Program 官方页 · 该页「What's New」同时说明:ICH M15《模型引导的药物研发通用原则》已于 2026 年 6 月发布,并建议在准备会议申请与材料时参照该指南

三 · 中国 CDE

「先锋计划」:给 NAMs 开了正式通道,八类场景含致心律失常评价

中国这一侧的抓手更集中:一份对 NAMs 的官方定义(把计算机模拟列在第一位)、一个为期五年的试点通道,以及已在中国落地的 MIDD 相关指导原则。需要提醒的是,其中部分文件目前仍处于征求意见阶段。

CDE 对 NAMs 的官方定义:计算机模拟排在第一位

监管文件

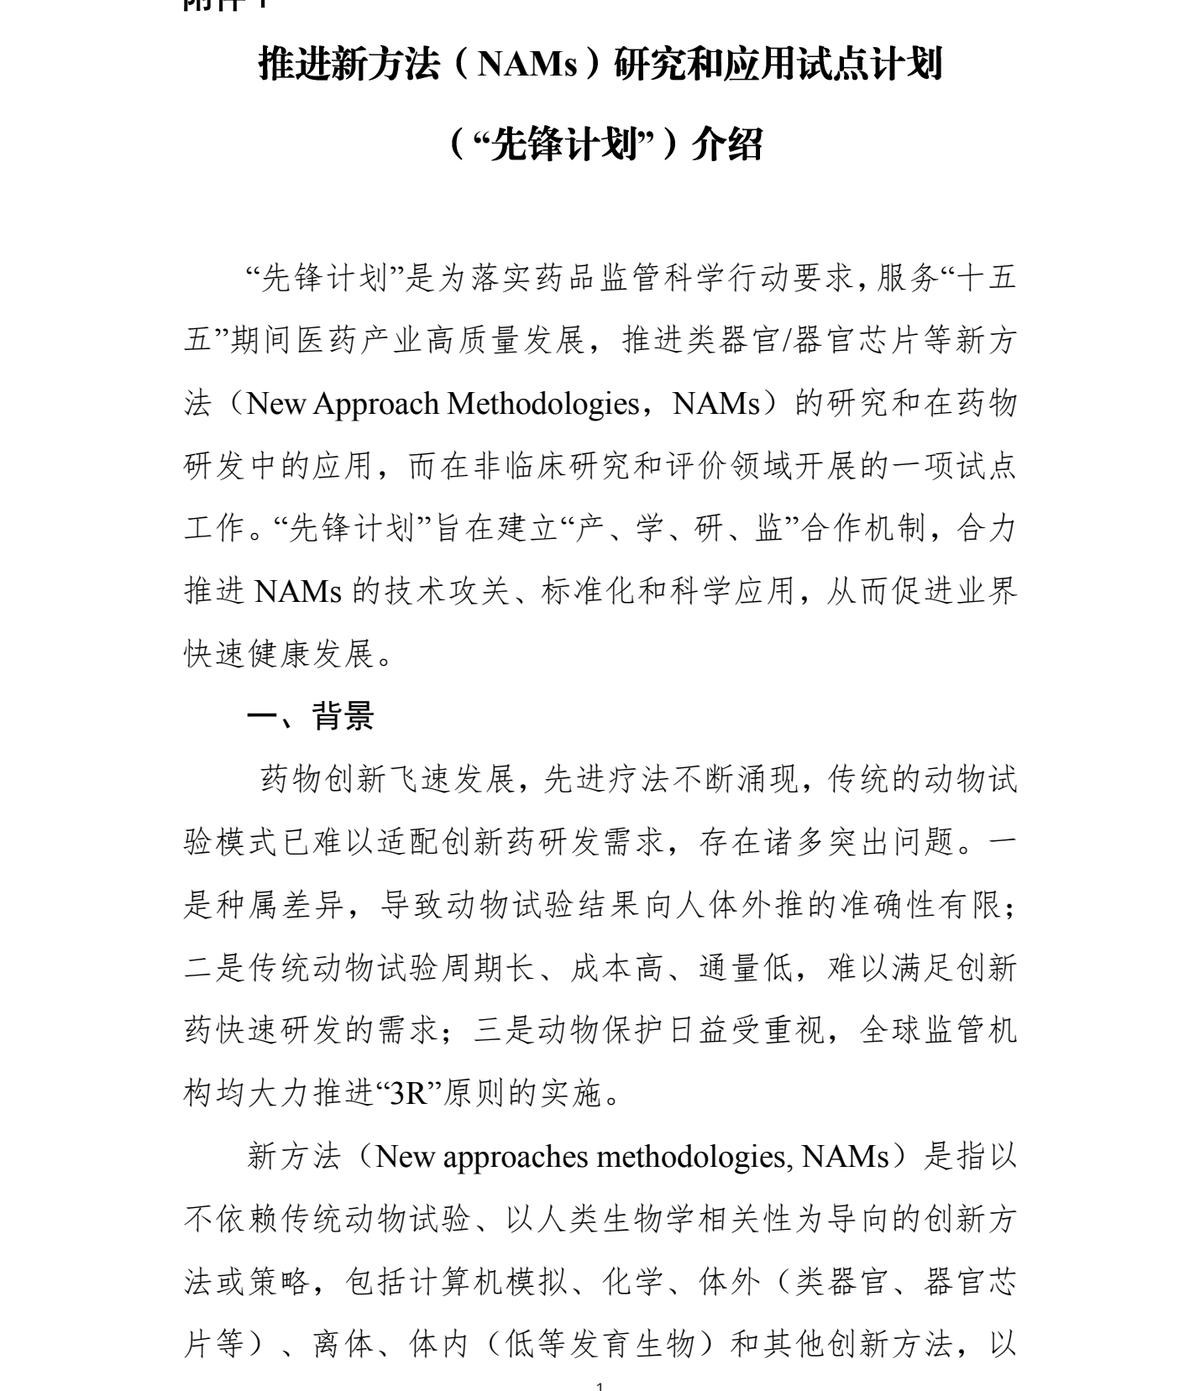
新方法(New approaches methodologies, NAMs)是指以不依赖传统动物试验、以人类生物学相关性为导向的创新方法或策略,包括计算机模拟、化学、体外(类器官、器官芯片等)、离体、体内(低等发育生物)和其他创新方法,以及这些方法的结构化组合,旨在减少/优化/替代(“3R”原则)传统动物试验……为监管决策提供信息。

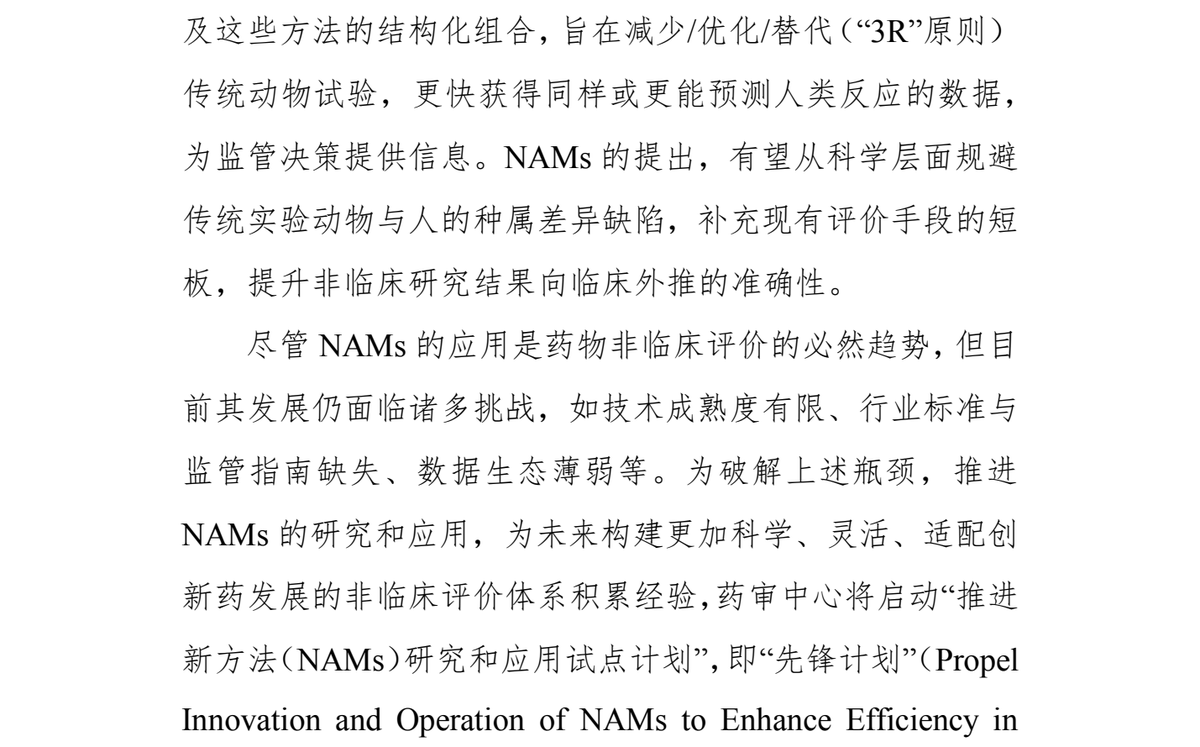
原文照录自 CDE《推进新方法(NAMs)研究和应用试点计划(“先锋计划”)介绍》附件 1。同一节还给出了要解决的三个问题:种属差异导致动物结果外推人体的准确性有限;传统动物试验周期长、成本高、通量低;以及动物保护与 3R 原则的推进。

CDE 推进新方法(NAMs)研究和应用试点计划(“先锋计划”)介绍 · 附件 1 第 1–2 页 ·CDE 通知页(含全部附件)

CDE 先锋计划附件 1 第 1 页:NAMs 官方定义,明确「包括计算机模拟」;并列出要解决的三个问题(种属差异 / 周期成本通量 / 3R)
CDE 先锋计划附件 1 第 1 页:NAMs 官方定义,明确「包括计算机模拟」;并列出要解决的三个问题(种属差异 / 周期成本通量 / 3R)(点击图片查看原始大图)
CDE 先锋计划附件 1 第 2 页:NAMs 有望规避种属差异缺陷,提升非临床结果向临床外推的准确性
CDE 先锋计划附件 1 第 2 页:NAMs 有望规避种属差异缺陷,提升非临床结果向临床外推的准确性(点击图片查看原始大图)

先锋计划:两条入口、八类场景、五年期、不设名额

监管文件

CDE 于 2026 年 7 月 7 日就「先锋计划」的申报指南、申请表与实施框架公开征求意见。对贵司而言,最值得记住的是它的两条入口与八类应用场景:

两条入口(符合其一即可申请)

情形 1:计划或已将 NAMs 应用于药物的非临床评价,并将相关研究数据作为药物注册申请的支持性数据。
情形 2:NAMs 开发机构申请方法学联合验证—— 即技术方可以与 CDE 共同确定验证方案,验证通过的技术方法,后续在特定应用场景下无需重复验证。

对贵司的意义

如果贵司手上已有(或打算补做)计算模拟类数据并希望它能在国内注册中被采纳,情形 1 就是对应的入口;申请通过沟通交流(I 类)提交,试点期不设名额限制、招募期 5 年。被纳入后将采取「早期介入、及时沟通、全程跟踪」的工作模式。

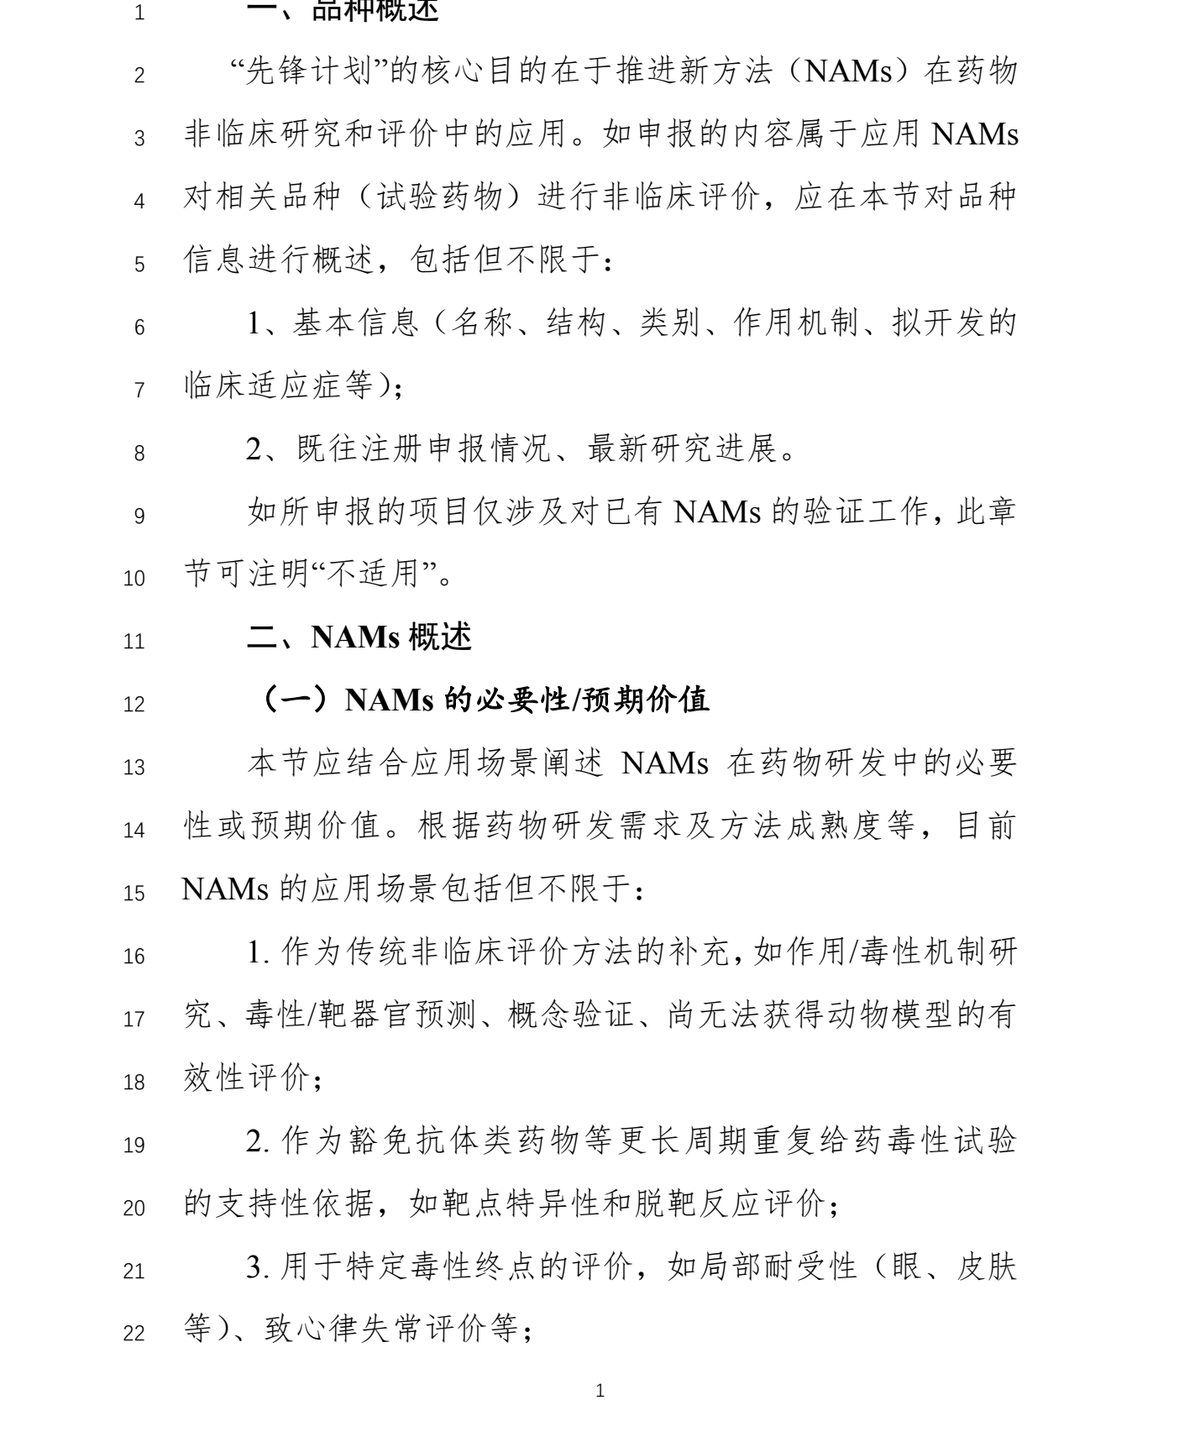
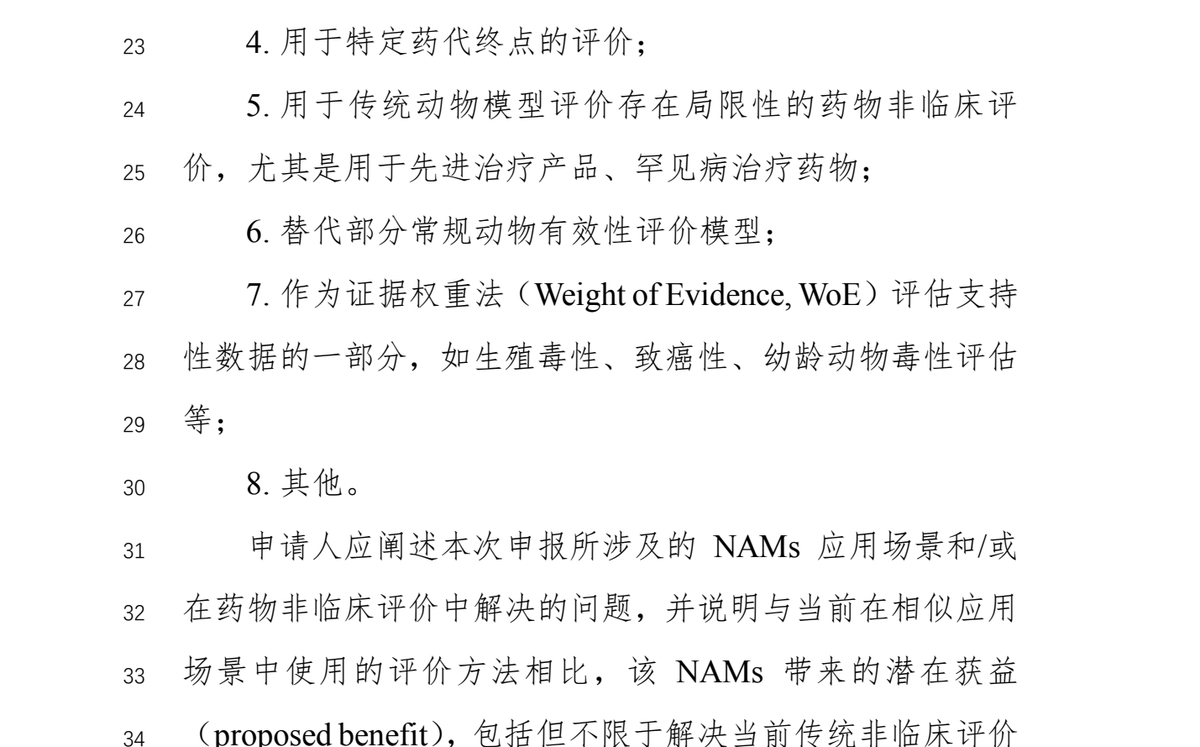
实施框架里列出的八类 NAMs 应用场景(原文「包括但不限于」),其中第 3 类明确包含「致心律失常评价」:

  1. 1. 作为传统非临床评价方法的补充(作用/毒性机制、毒性/靶器官预测、概念验证、尚无动物模型的有效性评价)
  2. 2. 作为豁免抗体类药物等更长周期重复给药毒性试验的支持性依据
  3. 3. 用于特定毒性终点的评价,如局部耐受性(眼、皮肤等)、致心律失常评价等
  4. 4. 用于特定药代终点的评价
  5. 5. 用于传统动物模型评价存在局限性的药物(先进治疗产品、罕见病治疗药物等)
  6. 6. 替代部分常规动物有效性评价模型
  7. 7. 作为证据权重法(WoE)评估支持性数据的一部分(生殖毒性、致癌性、幼龄动物毒性等)
  8. 8. 其他

引用时请一并说明文件状态:「先锋计划」的相关工作文件为征求意见稿(2026-07-07 发布,征求意见为期 1 个月)。内容可视为 CDE 的明确监管倾向与操作路径,正式实施版本请以 CDE 后续正式通告为准。

CDE 先锋计划 · 申报指南 / 申请表 / 实施框架(征求意见稿)· 八类应用场景见「实施框架」第 1–2 页 ·CDE 通知页

CDE 先锋计划「实施框架」第 1 页:第 3 类场景写明「用于特定毒性终点的评价,如局部耐受性(眼、皮肤等)、致心律失常评价等」
CDE 先锋计划「实施框架」第 1 页:第 3 类场景写明「用于特定毒性终点的评价,如局部耐受性(眼、皮肤等)、致心律失常评价等」(点击图片查看原始大图)
CDE 先锋计划「实施框架」第 2 页:第 4–8 类场景(含证据权重 WoE 支持性数据)
CDE 先锋计划「实施框架」第 2 页:第 4–8 类场景(含证据权重 WoE 支持性数据)(点击图片查看原始大图)

模型引导的药物研发(MIDD):中国已有专门指导原则

监管文件

与 FDA 的 MIDD 对应,CDE 已发布多份 MIDD 相关指导原则,计算建模板块在国内有明确的文件依据:

  • · 《模型引导的药物研发技术指导原则》(CDE,2020 年 12 月 31 日发布)——国内 MIDD 的基础性文件。
  • · 《模型引导的罕见疾病药物研发技术指导原则》(CDE 通告 2025 年第 25 号,2025 年 6 月)——明确 MIDD 在罕见病研发中「发挥重要作用」,并列出用量方案优化、临床试验设计优化、有效性与安全性评价、外推场景等应用方向。

CDE 通告 2025 年第 25 号(2025-06-15)·CDE 通告页(附件可下载指导原则全文 PDF)

ICH M15:全球第一份 MIDD 通用原则,中国尚未列入实施名单、CDE 正公开征求意见

监管文件

ICH M15《模型引导的药物研发通用原则》是全球第一份专门针对 MIDD 的协调指南, 2026 年 1 月 29 日通过 Step 4。它把建模与模拟从「可选的辅助工具」提升为有统一证据标准的监管决策依据。各辖区的落地节奏并不相同:

辖区状态时间
ICH(Step 4 通过)指南定稿2026-01-29
美国 FDA已实施(发布最终指南)2026-06-03
欧盟 EC尚未实施参考日 2026-07-23
中国 NMPA尚未列入 ICH 官方实施名单;CDE 已公开征求意见2026-07-31 征求意见

这里容易说错,请注意:行业文章里流传「中国已实施 M15」,但按 ICH 官网公布的实施状态清单,M15 的实施名单中目前并不包含中国 NMPA(2026 年 1 月 27 日中国实施的是另一份指南 M14)。中国侧准确的状态是: CDE 已于 2026-07-31 就 M15 的实施建议与中文翻译稿公开征求意见;该实施建议拟为「公告发布之日 6 个月后开始的相关研究适用 M15」。因此对贵司的现实含义是:按 M15 的框架准备模型证据,是提前对齐,而不是已经强制。

ICH · Multidisciplinary Guidelines(M15 实施状态) · ICH 新闻:M15 通过 Step 4 · CDE 就 M15 实施建议与中文翻译稿征求意见(2026-07-31)

另有一条与中国侧同向的文件:单克隆抗体动物试验的减少或替代

监管文件

CDE 另就《单克隆抗体动物试验减少或替代指导原则》公开征求意见。通知原文写道:随着基因组学、蛋白组学、细胞生物学、组织生物学、计算毒理等科学技术的发展,「基于动物试验和非动物试验数据对单克隆抗体毒性风险进行综合评估已成为可能」,并明确「从动物伦理、经济和时间成本考虑,对于毒性风险影响因素单一的单克隆抗体,有必要考虑减少或替代动物试验」。这与「用非动物数据进入评价体系」是同一方向的落地。

引用时请一并说明文件状态:该指导原则目前为征求意见稿(CDE 于 2026-08-31 发布,征求意见时限为自发布之日起 1 个月)。正文与附件的具体条款请以 CDE 通知页所附 PDF 为准 —— 本页只引用通知正文中可核对的原文。

CDE《单克隆抗体动物试验减少或替代指导原则(征求意见稿)》(2026-08-31 发布)·CDE 通知页(附件含指导原则全文与起草说明)

四 · 桥梁:计算模拟与心脏安全

监管原文里,in silico 模型与「减少动物」写在同一段

这一节是本页的关键:它把「计算模拟」(NAMs)与「心脏安全性评估」(CiPA / E14-S7B)以及「TQT 豁免」连成一条可引用的证据链。

E14-S7B 问答第四节:致心律失常预测模型的原则

监管文件

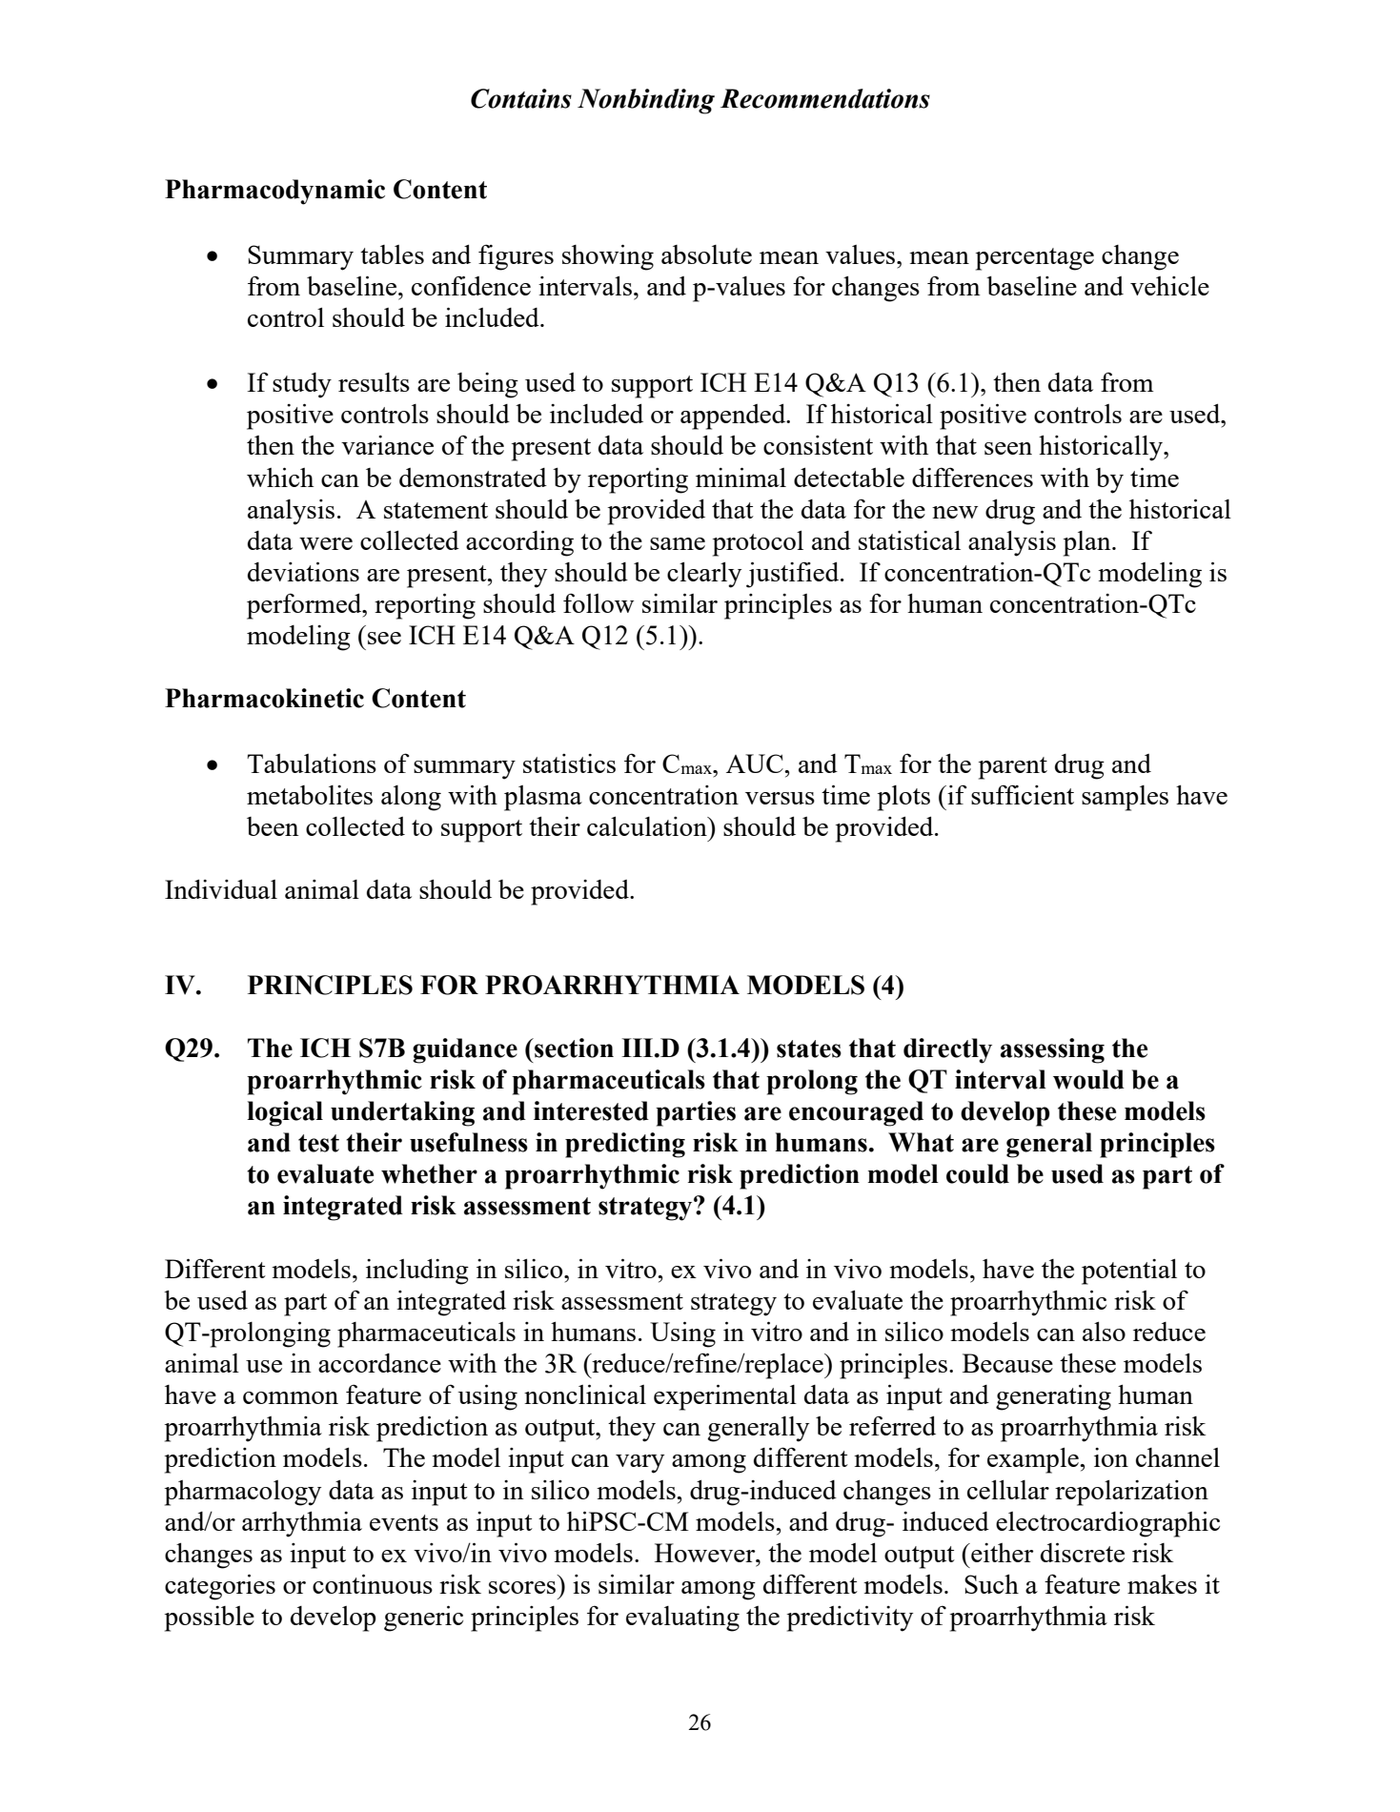
FDA 与 ICH 的 E14/S7B 问答文件里专门设了一节(第四节「致心律失常预测模型的原则」,两个问答 Q29 与 Q30)来回答「这类模型能不能用于监管目的」。其中一段同时提到了 in silico 与 3R:

“Different models, including in silico, in vitro, ex vivo and in vivo models, have the potential to be used as part of an integrated risk assessment strategy to evaluate the proarrhythmic risk of QT-prolonging pharmaceuticals in humans. Using in vitro and in silico models can also reduce animal use in accordance with the 3R (reduce/refine/replace) principles. … The model input can vary among different models, for example, ion channel pharmacology data as input to in silico models…”

译:包括 in silico、体外、离体与体内模型在内的各类模型,都可以作为整合式风险评估策略的一部分,用于评估药物在人体的致心律失常风险;使用体外与 in silico 模型可依 3R 原则减少动物使用。不同模型的输入可以不同,例如把离子通道药理学数据作为 in silico 模型的输入。

这一句的三重意义:① 监管文本明确承认 in silico 模型可用于心脏安全风险评估; ② 明确把「减少动物使用」列为使用这类模型的正当理由之一;③ 明确了输入可以是离子通道药理学数据 ——这正是 CiPA 类方法的输入口径。

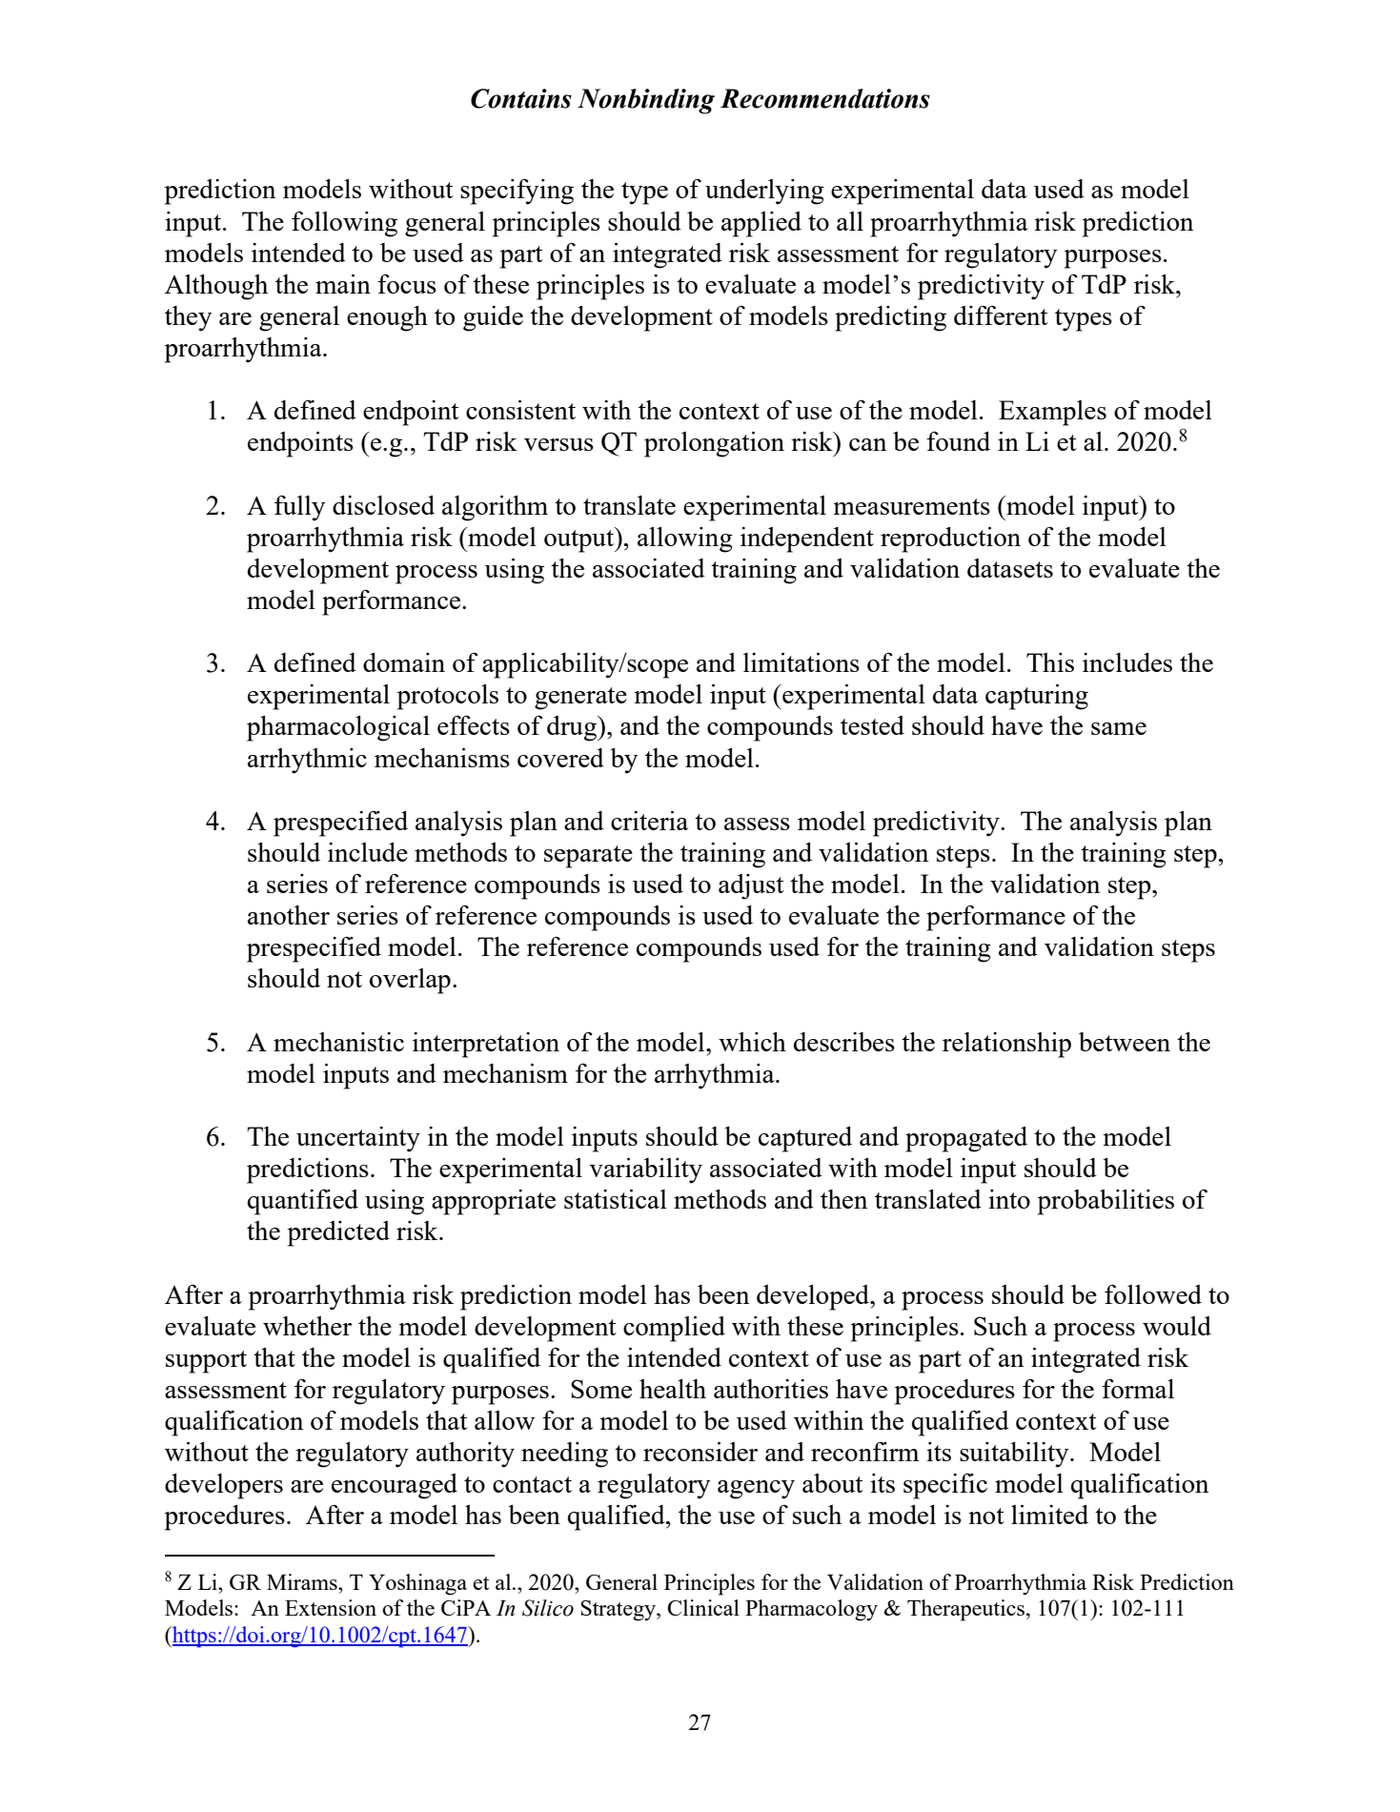
FDA E14 and S7B … Questions and Answers(2022 年 8 月)· Q29(编号 4.1)在第 30 页(页脚印刷页码 26)·下载官方 PDF · ICH 官方 PDF(同一节位于第 43 页起)

FDA PDF 第 30 页(页脚 26):第四节 Q29(4.1)——含 in silico 的模型可作为整合式风险评估的一部分,且可依 3R 减少动物使用
FDA PDF 第 30 页(页脚 26):第四节 Q29(4.1)——含 in silico 的模型可作为整合式风险评估的一部分,且可依 3R 减少动物使用(点击图片查看原始大图)

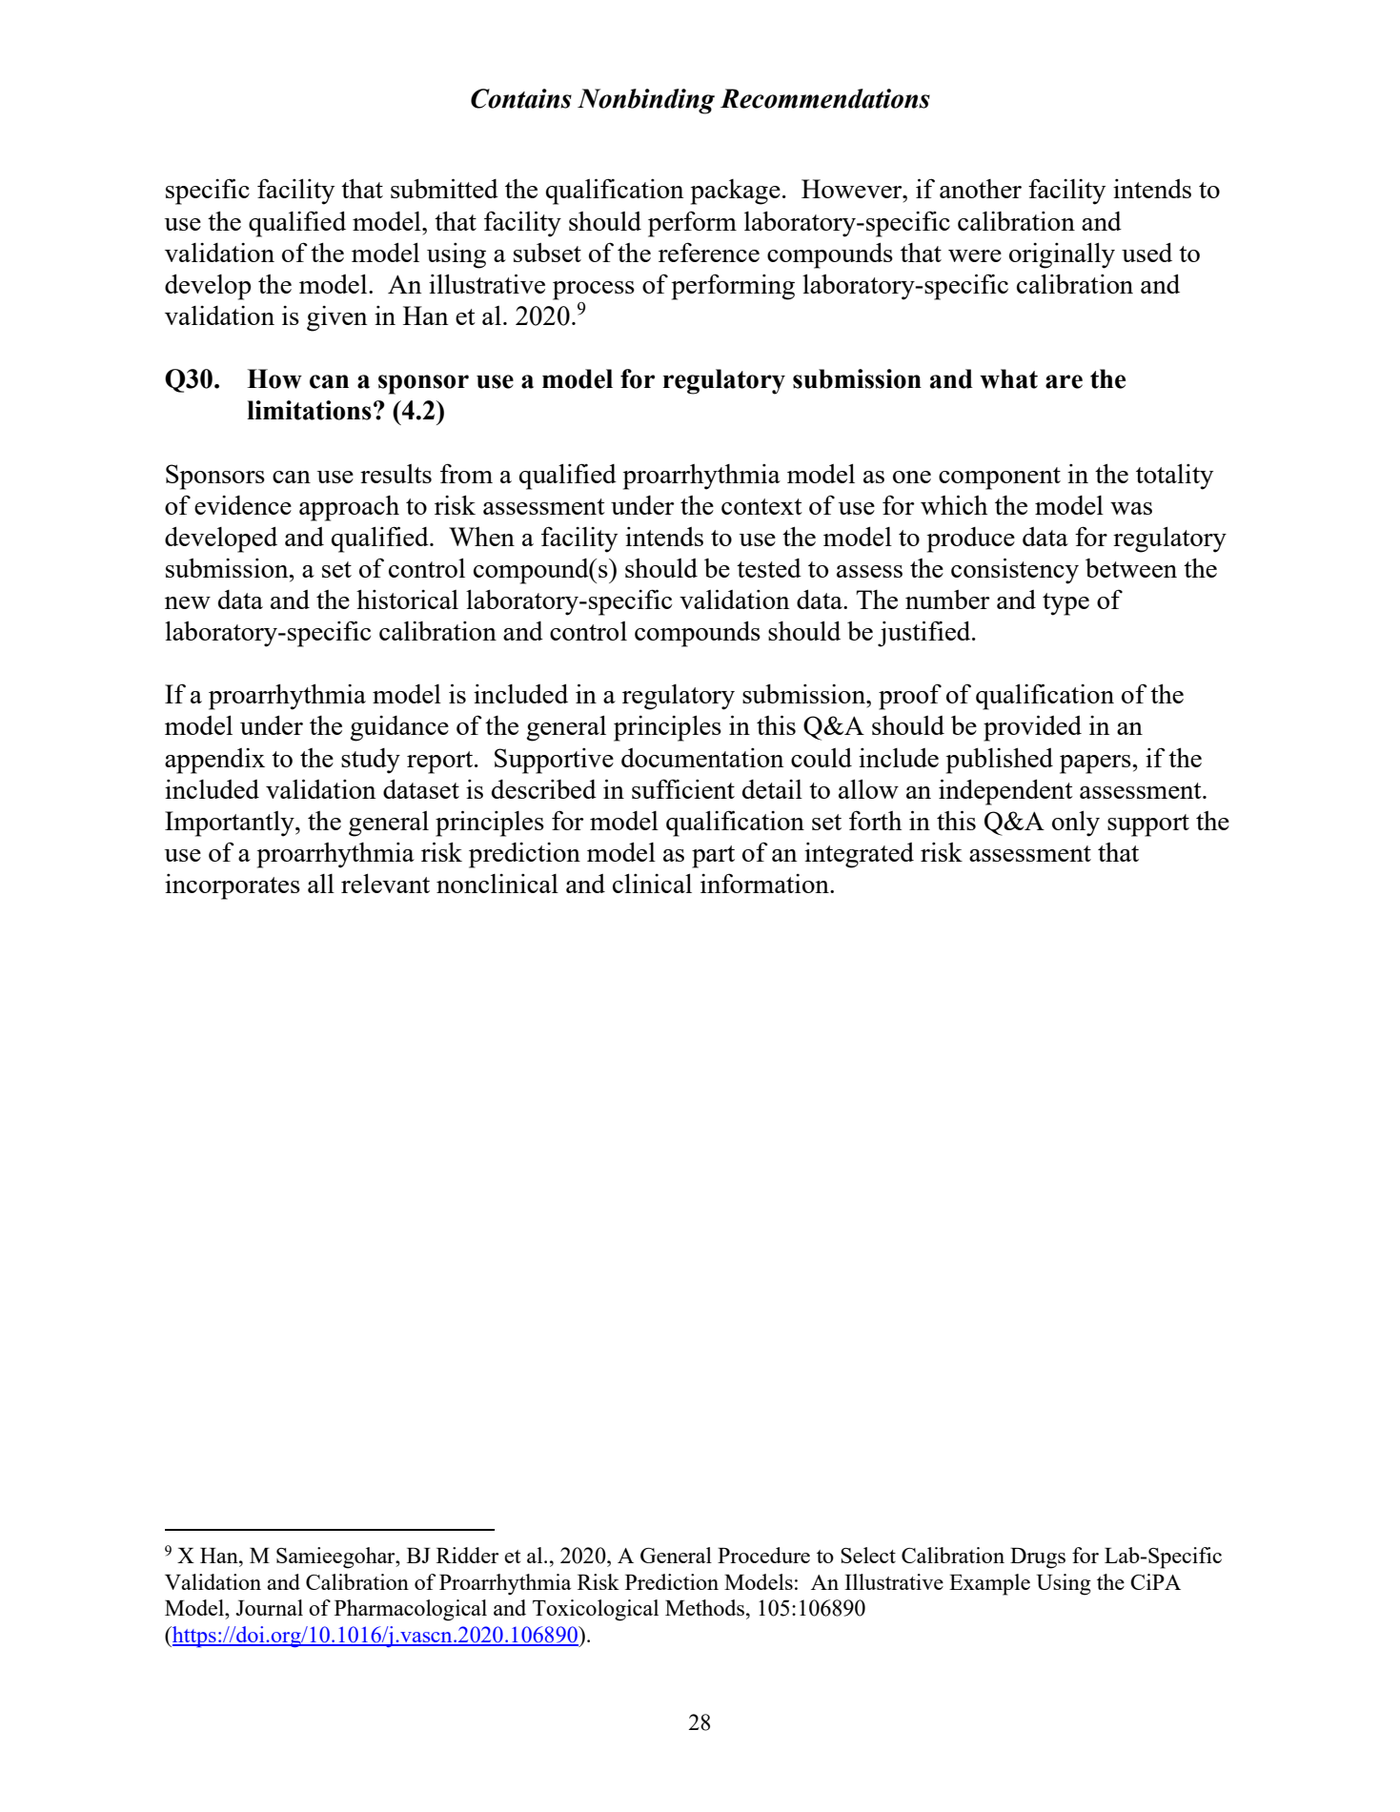
模型怎么进入申报:作为「总体证据的一部分」,且需提供资格认定

监管文件

“Sponsors can use results from a qualified proarrhythmia model as one component in the totality of evidence approach to risk assessment under the context of use for which the model was developed and qualified. … If a proarrhythmia model is included in a regulatory submission, proof of qualification of the modelunder the guidance of the general principles in this Q&A should be provided in an appendix to the study report. … the general principles for model qualification set forth in this Q&A only support the use of a proarrhythmia risk prediction model as part of an integrated risk assessmentthat incorporates all relevant nonclinical and clinical information.”

译:申办方可将经资格认定的致心律失常模型,作为总体证据(totality of evidence)方法中的一个组成部分使用;模型若进入监管申报,应在研究报告附录中提供其资格认定的证明;本节所列原则仅支持把模型作为整合式风险评估的一部分(即必须同时纳入相关的非临床与临床信息)。

两条边界,必须一并说明:① 模型不能单独替代整套评估,它是「总体证据的一部分」; ② 用于申报时需要模型的资格认定证明(可引用已发表论文,只要验证数据集描述得足够详细、可以被独立评估)。

FDA 同上 · Q30(编号 4.2)在第 32 页(页脚印刷页码 28)·下载官方 PDF

FDA PDF 第 32 页(页脚 28):Q30(4.2)——模型作为 totality of evidence 的一个组成部分,申报时需附资格认定证明
FDA PDF 第 32 页(页脚 28):Q30(4.2)——模型作为 totality of evidence 的一个组成部分,申报时需附资格认定证明(点击图片查看原始大图)

模型需要满足的六条通用原则

监管文件

原文逐一列出六条,并说明按这套原则走完流程,可支持「该模型在其预期用途下已具备用于监管目的整合式风险评估的资格」:

  1. 1. 与模型用途一致的明确终点(例如 TdP 风险 vs QT 延长风险)
  2. 2. 完全公开的算法,使他人可用配套的训练与验证数据集独立复现
  3. 3. 明确的适用范围与局限(含生成模型输入其实验方案)
  4. 4. 预设的分析计划与效能判据(训练集与验证集必须不重叠)
  5. 5. 对机制的解读(模型输入与致心律失常机制之间的关系)
  6. 6. 模型输入的不确定性应被量化并传递到预测结果

原文还提到:部分监管机构设有正式的模型资格认定程序;但若另一家机构想使用已获认定的模型,该机构应使用当初用于开发模型的部分参比化合物,做本实验室的校准与验证。

FDA 同上 · 六条原则在第 31 页(页脚印刷页码 27)、本实验室校准在第 32 页(页脚 28)·下载官方 PDF

FDA PDF 第 31 页(页脚 27):致心律失常预测模型应满足的六条通用原则
FDA PDF 第 31 页(页脚 27):致心律失常预测模型应满足的六条通用原则(点击图片查看原始大图)

把三件事接起来:NAMs → 心脏安全 → TQT 豁免

① NAMs 的定位:FDA 与 CDE 的官方定义都把计算机模拟列入 NAMs;FDA 的 2022 年立法依据明确非动物替代方法可用于支持 IND 申报。

② 心脏安全场景的接入口:E14/S7B 问答第四节承认in silico 模型可参与整合式风险评估,并明确输入可以是离子通道药理学数据;同文件还说使用体外与 in silico 模型可依 3R 减少动物使用。

③ 通往 TQT 豁免:TQT 豁免走的正是「总体证据(totality of evidence)」这条路径—— 与模型进入监管的路径是同一条。已有公开的成功案例:GLPG1972 以一期 C-QTc 建模分析替代专门 TQT 研究,申请获美国 FDA 接受。

一句话:计算模拟在心脏安全性评估里,是「可被引用、但必须是证据链一环」的角色——监管文件写明了它可以参与,也写明了它需要资格认定、且不能单独替代整体评估。完整条件与阈值见TQT 豁免。

五 · 已经落地的案例

这些不是规划,是已发生的事实

下面每一条都能在官方页面上核到;「性质」一栏刻意区分了「已认定」与「已受理」,两者不是一回事。

时间机构事项性质
2025-07-31FDAISTAND 从试点转为永久性药物开发工具资格认定通道(面向复杂体外模型、器官芯片、AI 工具等)通道
2025-12-08FDA认定出首个 AI 药物开发工具 AIM-NASH(用于 MASH 临床试验的肝活检 AI 辅助评分),被官方表述为「AI 用于药物开发的可行性验证」已认定
2025-12FDA发布《15 年 NAMs 递交情况分析》:被提交的 NAMs 中 93% 为 in silico(49%)或 in vitro(44%)数据
2026-03-18FDA发布《NAMs 在药物开发中的通用考虑》草案指南,确立四条验证原则(征求意见至 2026-05-18)指南(草案)
2026-06-03FDA受理首个纯 in silico 药物开发工具进入 ISTAND 资格认定(AI 数字肝脏预测药物性肝损伤 DILI),处于三步流程的第一步「意向书」已受理
2026-07-07CDE启动「推进新方法(NAMs)研究和应用试点计划(先锋计划)」公开征求意见;八类应用场景中明确包含致心律失常评价通道(征求意见)
2023文献GLPG1972:用一期 C-QTc 建模分析替代专门 TQT 研究的成功 FDA 申请(详见 TQT 豁免)案例
2013 → 2022-02CiPA → ICHCiPA 四条工作流(含 in silico 建模)的成果被 ICH E14/S7B 实施工作组采纳,形成 2022 年 2 月的正式问答文件——一套 in silico 方法论被写进监管文本的实例方法论被采纳

六 · 与 synvoma 产品的关系

我们的产品落在这条链子的哪一环

下面每一条都能一步跳到它对应的原文位置(页码、译文与原文截图都在那张卡里)。

Struct CiPA · 分子预测

以分子指纹(特征集)为输入,通过计算模型给出多通道 IC50 预测与 TdP 风险分级。对应 E14/S7B 问答第四节所说的「把离子通道药理学数据作为 in silico 模型的输入」这一用法。

查原文:E14-S7B 第四节 ↓·最小通道集(离子通道页) ↓

CiPA Cell 早筛

以湿实验数据为基础,整合出 8 项指标与综合风险分级,用于内部研发决策。它补的正是「体外/离体数据」这一块,与计算模型组合成更完整的证据链。

查原文:NAMs 定义里的体外数据 ↓·体外实验最佳实践(离子通道页) ↓

CiPA Cell IND 申报支持级

面向申报场景的报告,可作为 IND 申报的支持性材料之一。按监管文件的口径,这类证据属于「证据权重 / 总体证据」的一环,需与临床及其他非临床数据共同使用。

查原文:总体证据的一部分(原文) ↓·非动物方法支持 IND 的立法依据 ↓·TQT 豁免判定条件(TQT 页) ↓

我们的输出在这个框架里的位置:按上述监管文件的口径,计算模拟的输出属于总体证据 / 证据权重链条中的一环,而不是单独替代整套评估。因此:是否满足贵司的申报要求,需由贵司结合自身申报策略判断;我们提供的是可量化、可解释、边界清晰的量化证据与报告,不替代监管机构的审评判断。

口径与声明

  • · 本页引用的监管文件与文献,用于说明公开的方法论框架与依据来源,不构成任何监管机构对 Synvoma 的认可或背书; Synvoma 与上述机构之间不存在隶属、认可或合作关系。
  • · 引用的数值与结论均以上述原文为准;若原文更新,请以官方最新版本为准。
  • · 报告的监管用途需贵司结合自身申报策略判断:CiPA Cell 早筛报告为内部研发决策用途,不可用于 IND 申报; IND 支持级报告可作为申报支持性材料之一。

如何自行复核

  1. · 美国侧:在 FDA 的 NAMs 草案指南 PDF 里搜索nonanimal alternatives可定位到 2022 年立法依据;搜索does not necessarily need to be validated可定位到 fit-for-purpose 那段。
  2. · 桥梁证据:在 E14/S7B 问答 PDF 里搜索reduce animal use可定位到 in silico 与 3R 那一段;搜索totality of evidence可定位到模型进入申报那一条。
  3. · 中国侧:CDE 通知页的附件可直接下载,在《实施框架》里搜索致心律失常即可定位到第 3 类应用场景。
  4. · ICH M15 的实施状态:以ICH 官网 M15 条目下的实施状态清单为准(该清单会更新)。