平台功能内测中,正式操作功能预计 10 月开放

公众号留言,提前预留名额 →
首页/监管依据/TQT 豁免

TQT 豁免

TQT 研究能不能豁免,官方文件写得很具体

TQT 耗时长、成本高——一期的数据能不能替代?FDA / ICH 与我国 CDE 都给了明确的判定阈值。

本页把原文、页码、截图与链接逐条列出,并说明各项数据分别要在哪个研发阶段准备。

返回「监管依据」总览

本页核对日期 2026-09-26 · 本页引用的监管文件可能修订,引用前请以「来源行」中的官方原件最新版本为准。如何自行复核 ↓

先给结论

可以免做,但准确的说法不是「免做 QT 评估」,而是把 QT 风险评估的举证方式换掉:用「遵循最佳实践的非临床研究」+「一期高质量 ECG 的浓度-效应(C-QTc)分析」,再用一个明确的统计阈值来判定低风险。判定条件与阈值都是公开的,下面逐条给出原文位置。

用词上的一点提醒(引用时容易出错):FDA 与 ICH 的英文原文里没有出现 waiver / waive(豁免)这个词—— 两份文件全文检索均为 0 处;它们给出的判定是「该药物可被认为因延迟复极化而导致致心律失常效应的可能性较低」。「豁免 TQT 研究」这一说法出现于 CDE 的中文文件(含申报资料模板的勾选项)。因此对内部或对外表述时,引用英文原文请用「低风险判定」,引用国内路径再用「豁免」,两者不要互相套用。

一 · 什么时候准备

这些数据分别要在哪个阶段攒起来

常见的一个困惑是「豁免到底在 IND 阶段办,还是在一期办」。按官方文件,它其实是分三段累积的证据链,而不是某一个时点的单独审批动作。

01

IND / 首次人体给药之前

非临床:hERG 实验 + 体内 QT 实验

体外 IKr/hERG 实验与体内 QT 实验属于首次人体给药前的必做项,且体内实验的暴露量需覆盖「高临床暴露量」。这两份数据既是 IND 阶段的常规内容,也是后续整合式评估的第一块证据。

FDA 原文:体外 IKr/hERG 实验「plays a critical role in assessing the risk for delayed repolarization and QT interval prolongation prior to first administration in humans」(PDF 第 23 页 / 页脚 19);ICH S7B 问答 1.1:非临床数据用于「supporting the planning and interpretation of First-in-Human clinical studies」。

查原文:判定条件第 1 条(非临床低风险) ↓·体外实验在首次人体前的作用(离子通道页) ↓

02

一期临床 · 剂量递增阶段(同步采集)

临床:密集 ECG + 与采血时间点匹配的 PK 数据 → C-QTc 建模

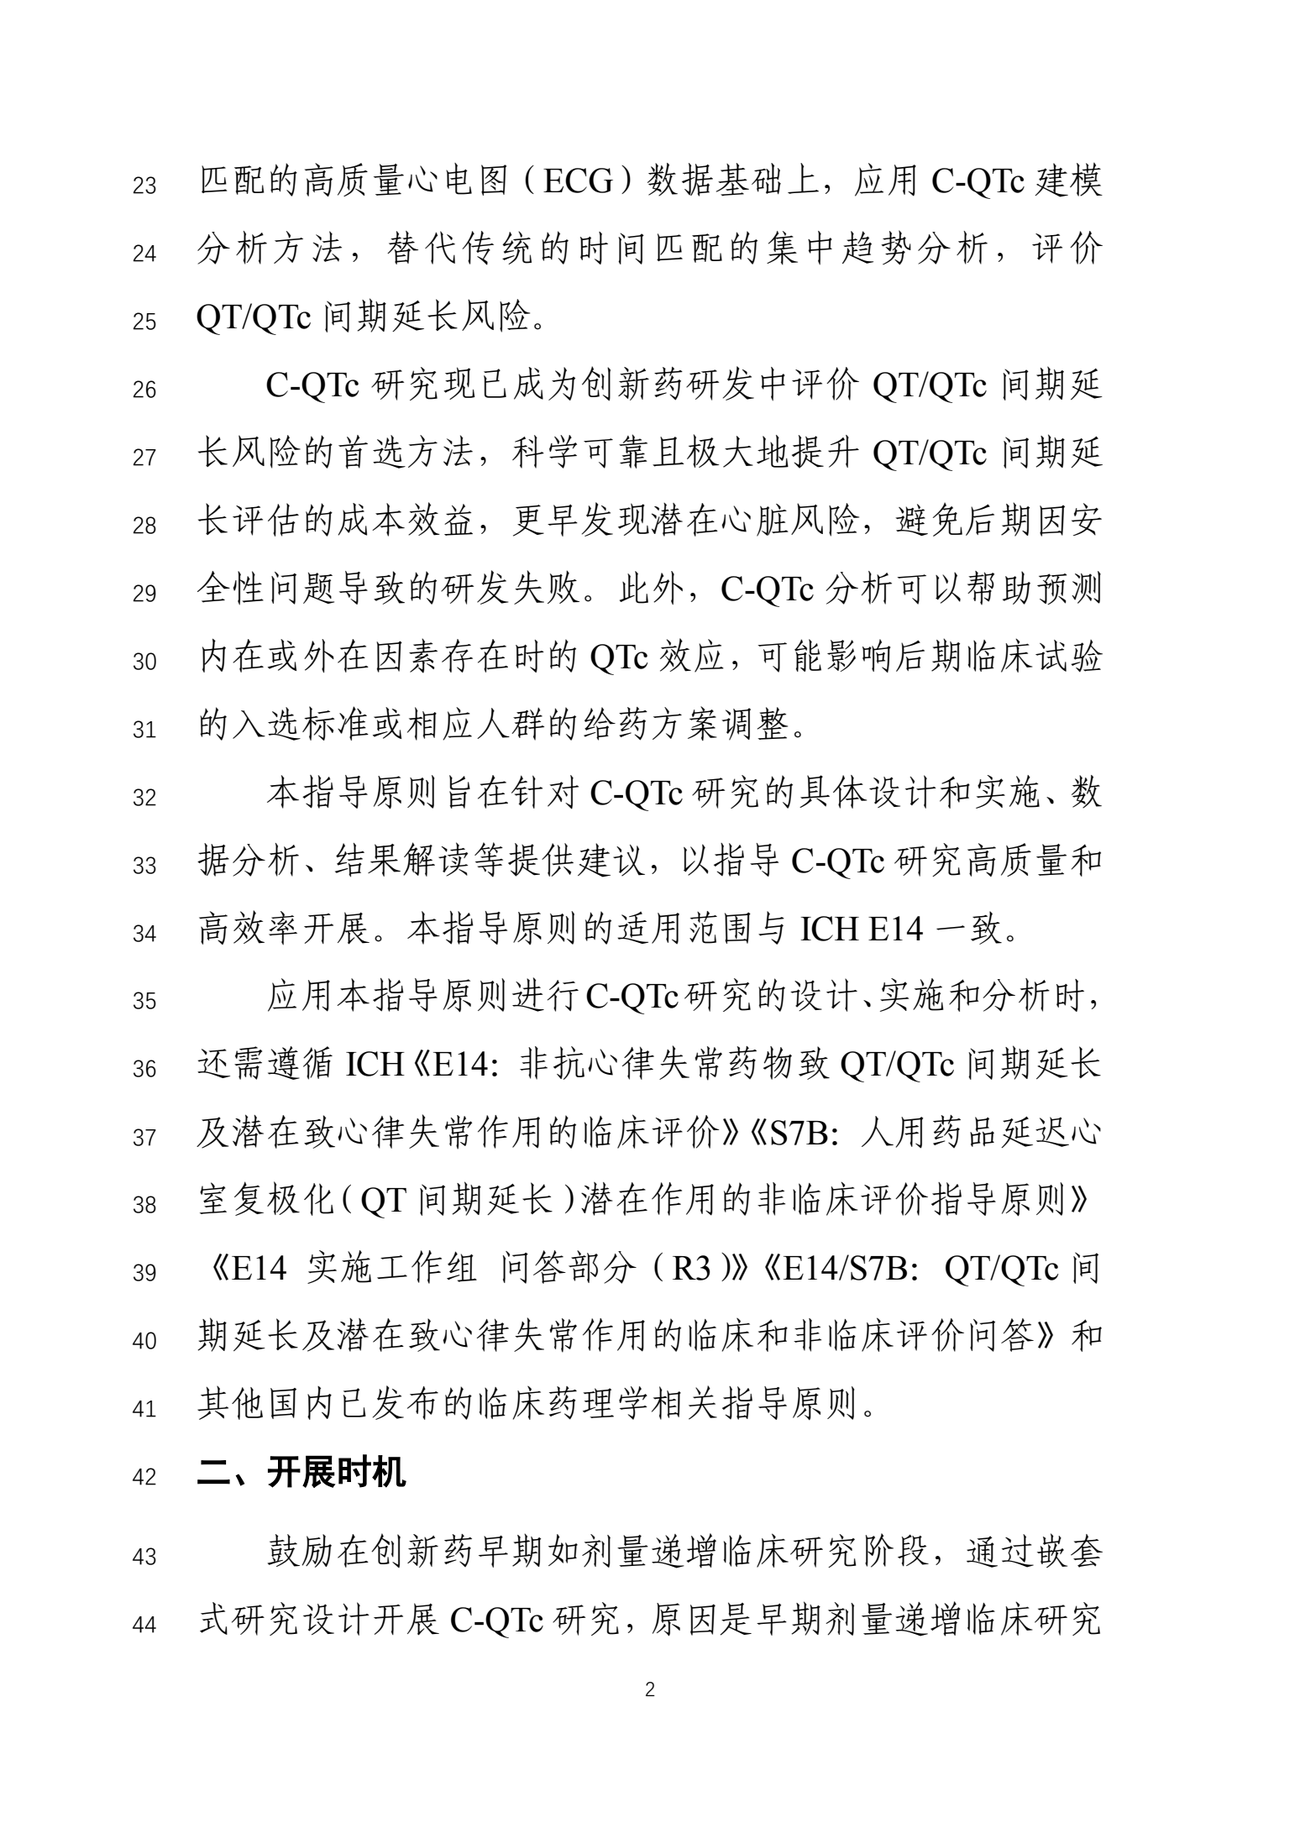
浓度-效应数据不必来自专门的 QT 研究,可以来自首次人体(FIH)与多次剂量递增(MAD)等既有研究。我国 CDE 的征求意见稿进一步鼓励把 C-QTc 研究以嵌套式设计安排在早期剂量递增阶段,因为该阶段可达到的剂量/暴露范围最宽。

ICH E14 问答 5.1:「Data can be acquired from first-in-human (FIH) studies, multiple-ascending dose (MAD) studies, or other studies…」且「concentration-response data need not come from a dedicated QT study」;CDE 征求意见稿「二、开展时机」同向。

查原文:数据可来自 FIH / MAD(原文) ↓·CDE 四种场景表 ↓

03

上市申请时(以证据链形式提交)

把非临床 + 临床 + 心血管安全数据库合起来论证「低风险」

官方文件给出的表述是:整合式评估的总体证据论证,可以在上市申请时提出。也就是说,豁免不是某一步的单独审批动作,而是整条证据链在申报时的结论。

FDA / ICH 原文:「A totality of evidence argument based on the results of an integrated nonclinical and clinical QT/QTc assessment could be made at the time of marketing application.」(FDA PDF 第 17 页 / 页脚 13;ICH PDF 第 21 页)

查原文:totality of evidence 原文 ↓·「豁免在哪个阶段办」的说明 ↓

关于「豁免在哪个阶段办」,需要说清楚的一点:在我们检索的 E14/S7B 问答文件与 CDE 该征求意见稿全文中,没有出现「在 IND 阶段单独申报 TQT 豁免」这类程序性表述 (全文检索不含 pre-IND 字样)。因此更准确的理解是:非临床数据在 IND / 首次人体之前就必须完成,临床 ECG 与 C-QTc 数据在一期同步采集,正式的「低风险」论证在上市申请时作为总体证据的一部分提交。在申报层面,它的落点其实很具体 —— CDE 的申报资料模板里第一行就设有「QTc 间期评估路径」的勾选项(见下方「三 · 中国的监管路径」)。若贵司计划以这条路径减少 TQT 研究,建议尽早与监管沟通 —— FDA 原文亦建议在进入三期之前与监管机构讨论相关方案(PDF 第 20 页 / 页脚 16)。

二 · 判定标准

「低风险」要同时满足三个条件

FDA 与 ICH 的问答文件把判定条件写成三条并列,任何一条不满足都不能直接下结论。其中第 2 条给出了行业最常引用的那个阈值。

FDA / ICH E14 问答:低致心律失常可能性的三条判定条件

监管文件

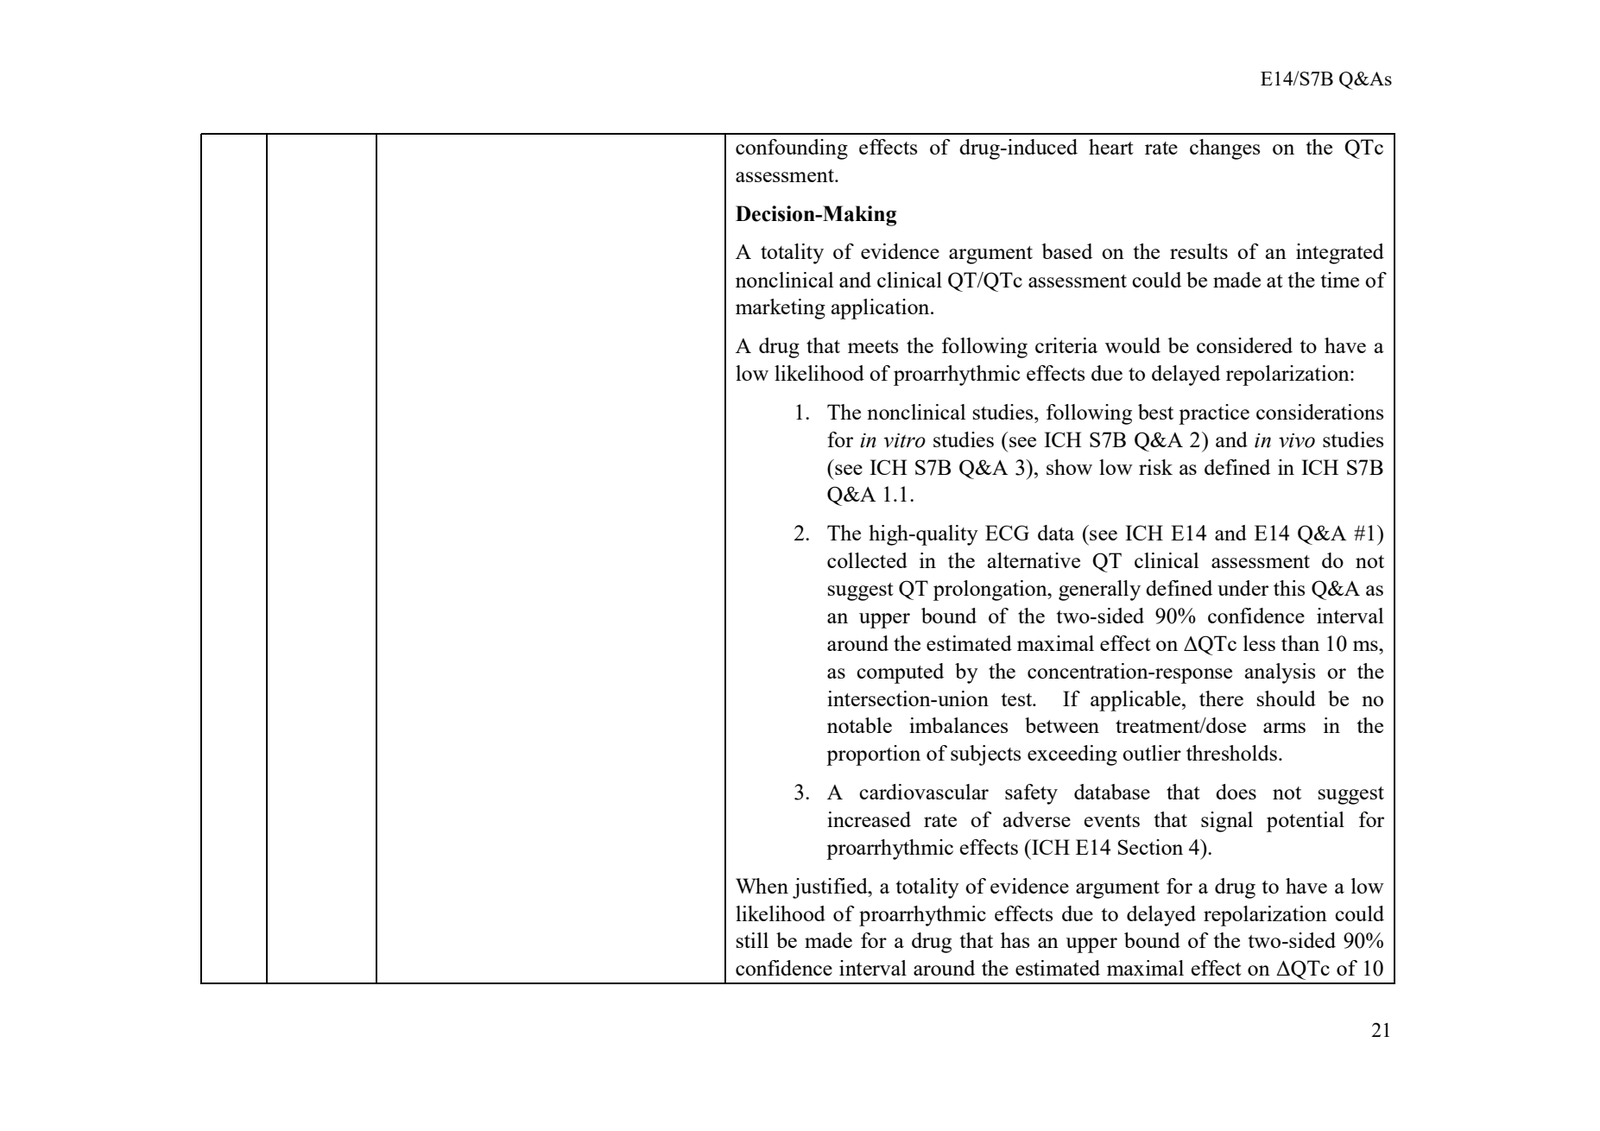
“A drug that meets the following criteria would be considered to have a low likelihood of proarrhythmic effects due to delayed repolarization: 1. The nonclinical studies … show low risk …; 2. The high-quality ECG data … do not suggest QT prolongation, generally defined under this Q&A as an upper bound of the two-sided 90% confidence interval around the estimated maximal effect on QTc less than 10 ms …; 3. A cardiovascular safety database that does not suggest increased rate of adverse events that signal potential for proarrhythmic effects…”

译:满足以下三条的药物,可被认为因延迟复极化而导致致心律失常效应的可能性较低 —— ① 非临床研究(体外+体内)按最佳实践开展并显示低风险; ② 替代 QT 临床评估中获得的高质量 ECG 数据不提示 QT 延长,通常定义为估计的 QTc 最大效应其双侧 90% 置信区间上限小于 10 ms; ③ 心血管安全数据库未提示可能提示致心律失常风险的不良事件发生率升高。

一个容易被忽略的细节:原文紧接着说明 —— 即使置信区间上限达到或超过 10 ms,在给出充分论证的情况下,仍可能被认为低风险,这取决于临床数据的质量与细节(如估计的 QTc 均值与上限、浓度-QTc 关系的斜率)以及非临床数据(如 hERG 安全窗与低风险阈值之间的差距)。也就是说 10 ms 是判定基准,而不是「一刀切」的硬门槛。

FDA E14 and S7B … Questions and Answers(2022 年 8 月)· Decision-Making 一节 · 第 17 页(页脚印刷页码 13)·下载官方 PDF

ICH E14/S7B Q&As Step 4 (2022-02-21)· 同一段位于第 21 页·ICH 官方 PDF
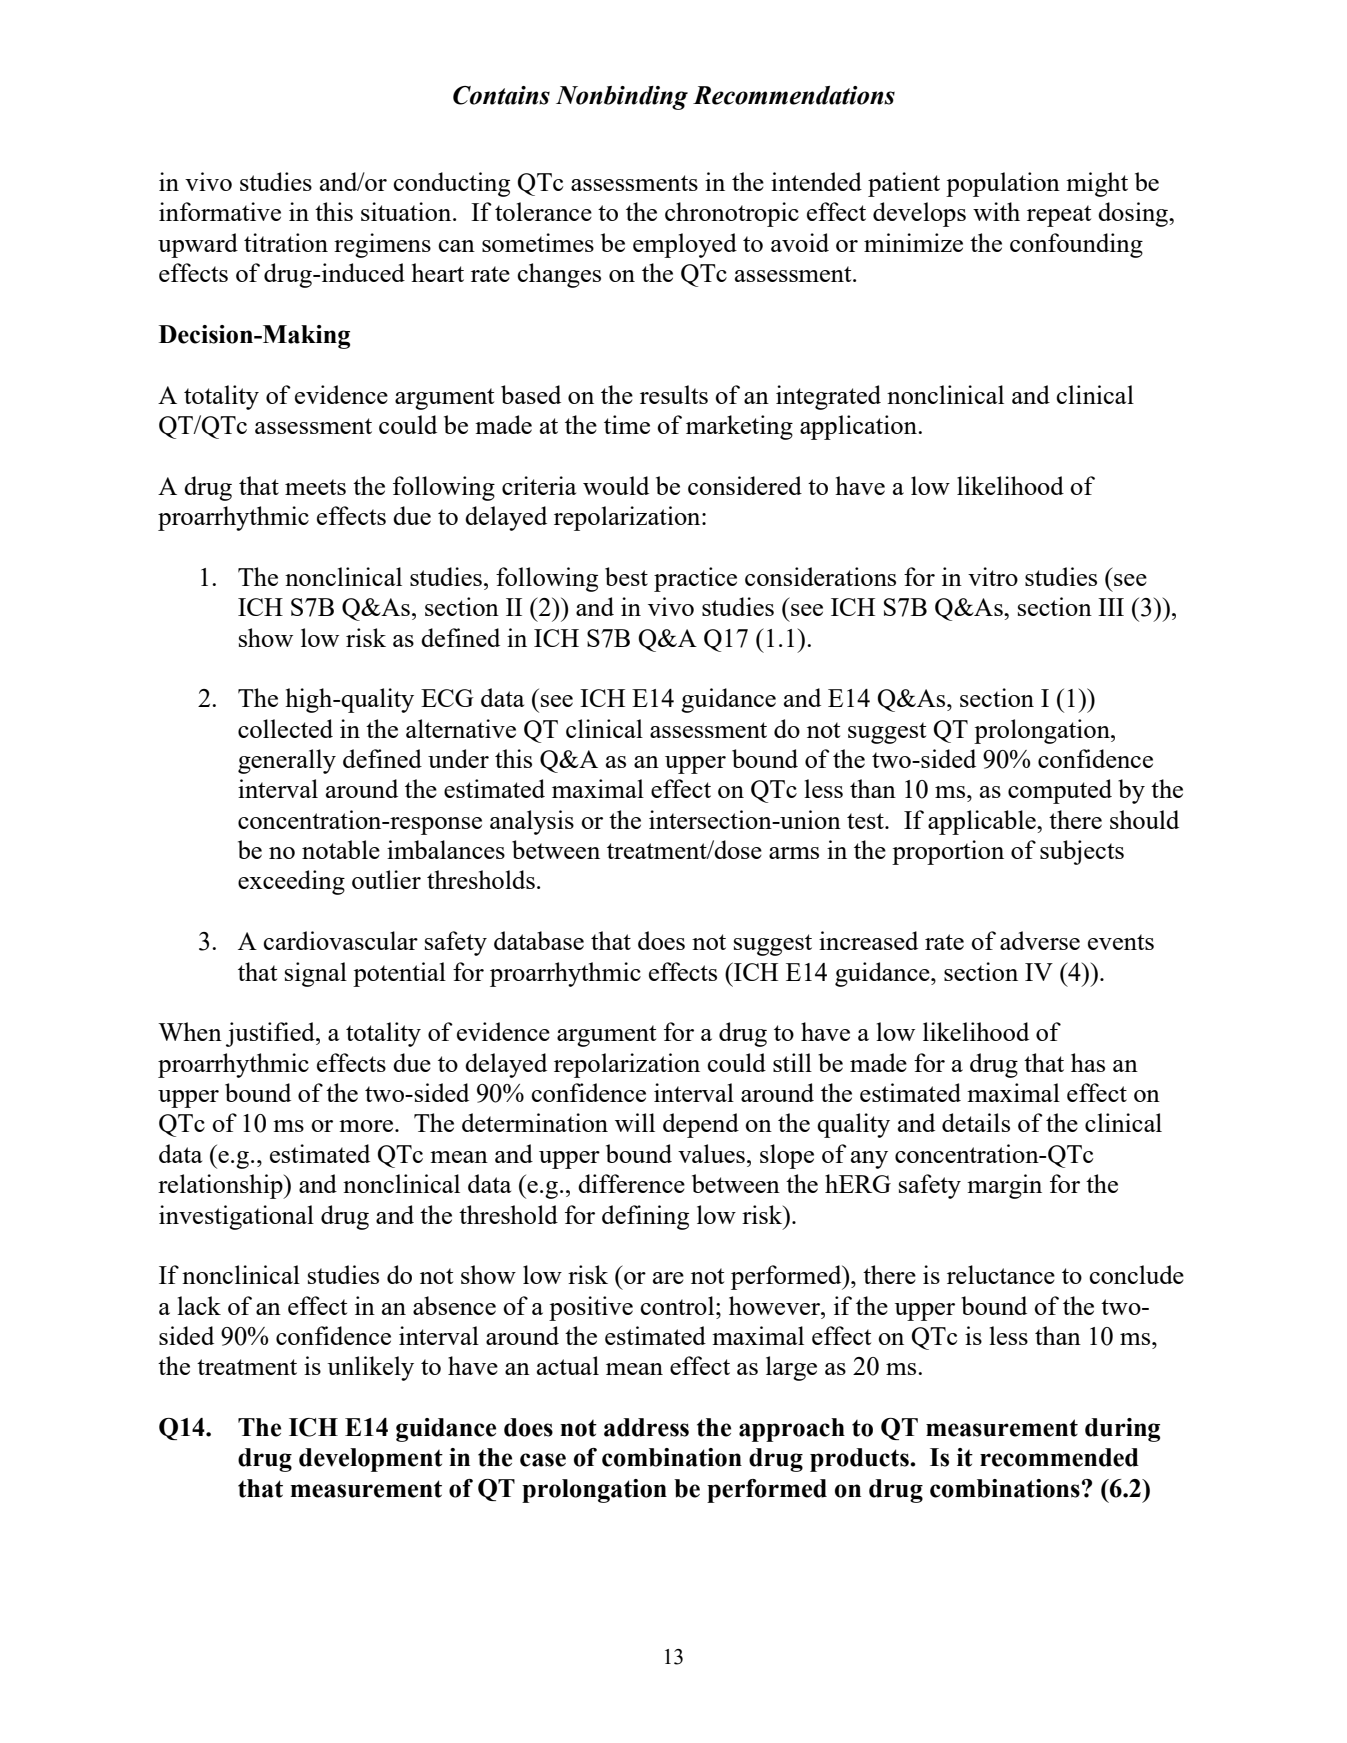
FDA PDF 第 17 页(页脚 13):Decision-Making 的三条判定条件,含「90% 置信区间上限 < 10 ms」
FDA PDF 第 17 页(页脚 13):Decision-Making 的三条判定条件,含「90% 置信区间上限 < 10 ms」(点击图片查看原始大图)
ICH PDF 第 21 页:同一条文本的 ICH 版本
ICH PDF 第 21 页:同一条文本的 ICH 版本(点击图片查看原始大图)

临床数据可以来自一期;阳性对照在两种情况下可以免做

监管文件

这一节直接回答了「能不能用一期数据」——原文明确列出首次人体(FIH)与多次剂量递增(MAD)研究,并且说明浓度-效应数据不必来自专门的 QT 研究;同时也给出免设阳性对照的两个条件。

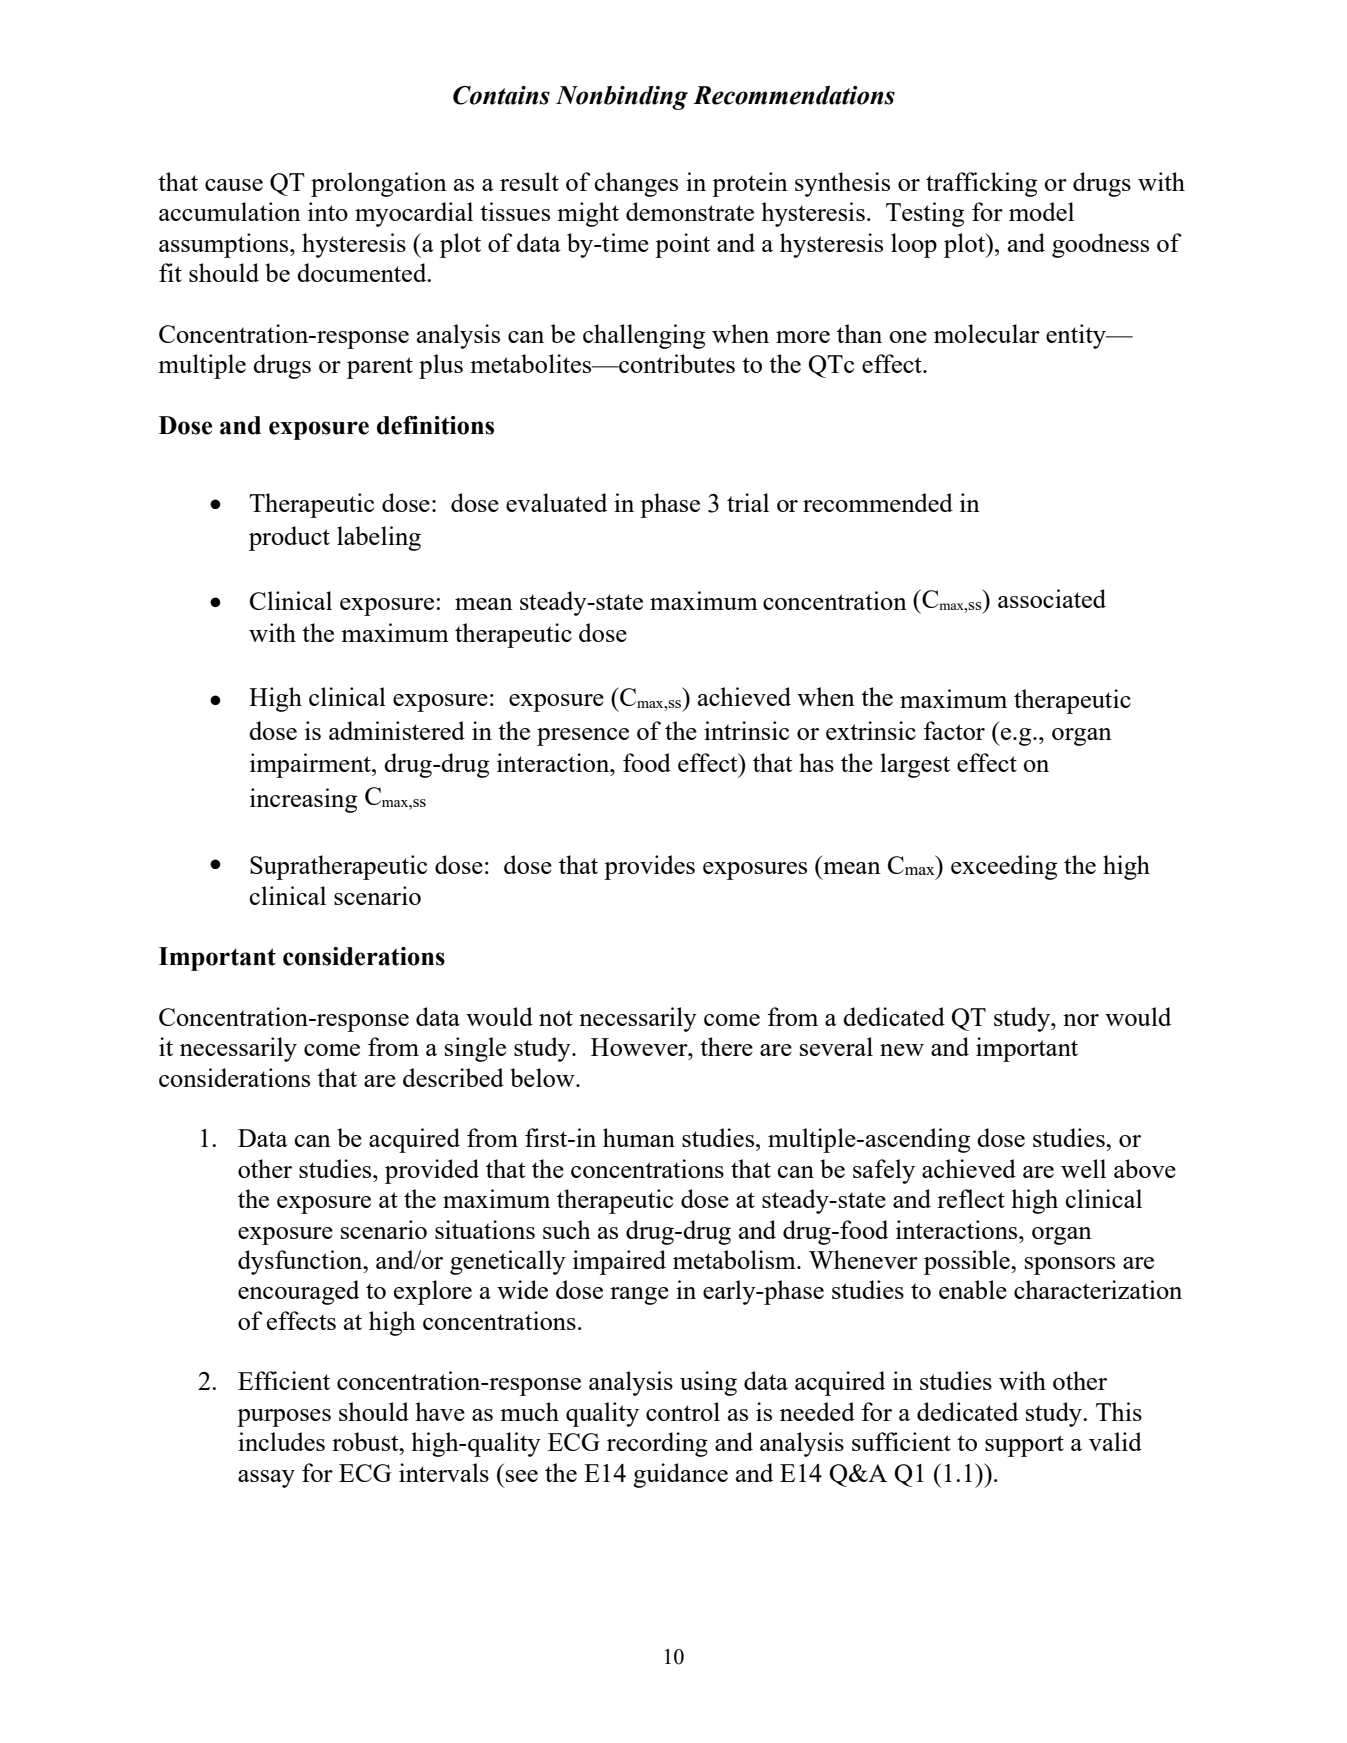
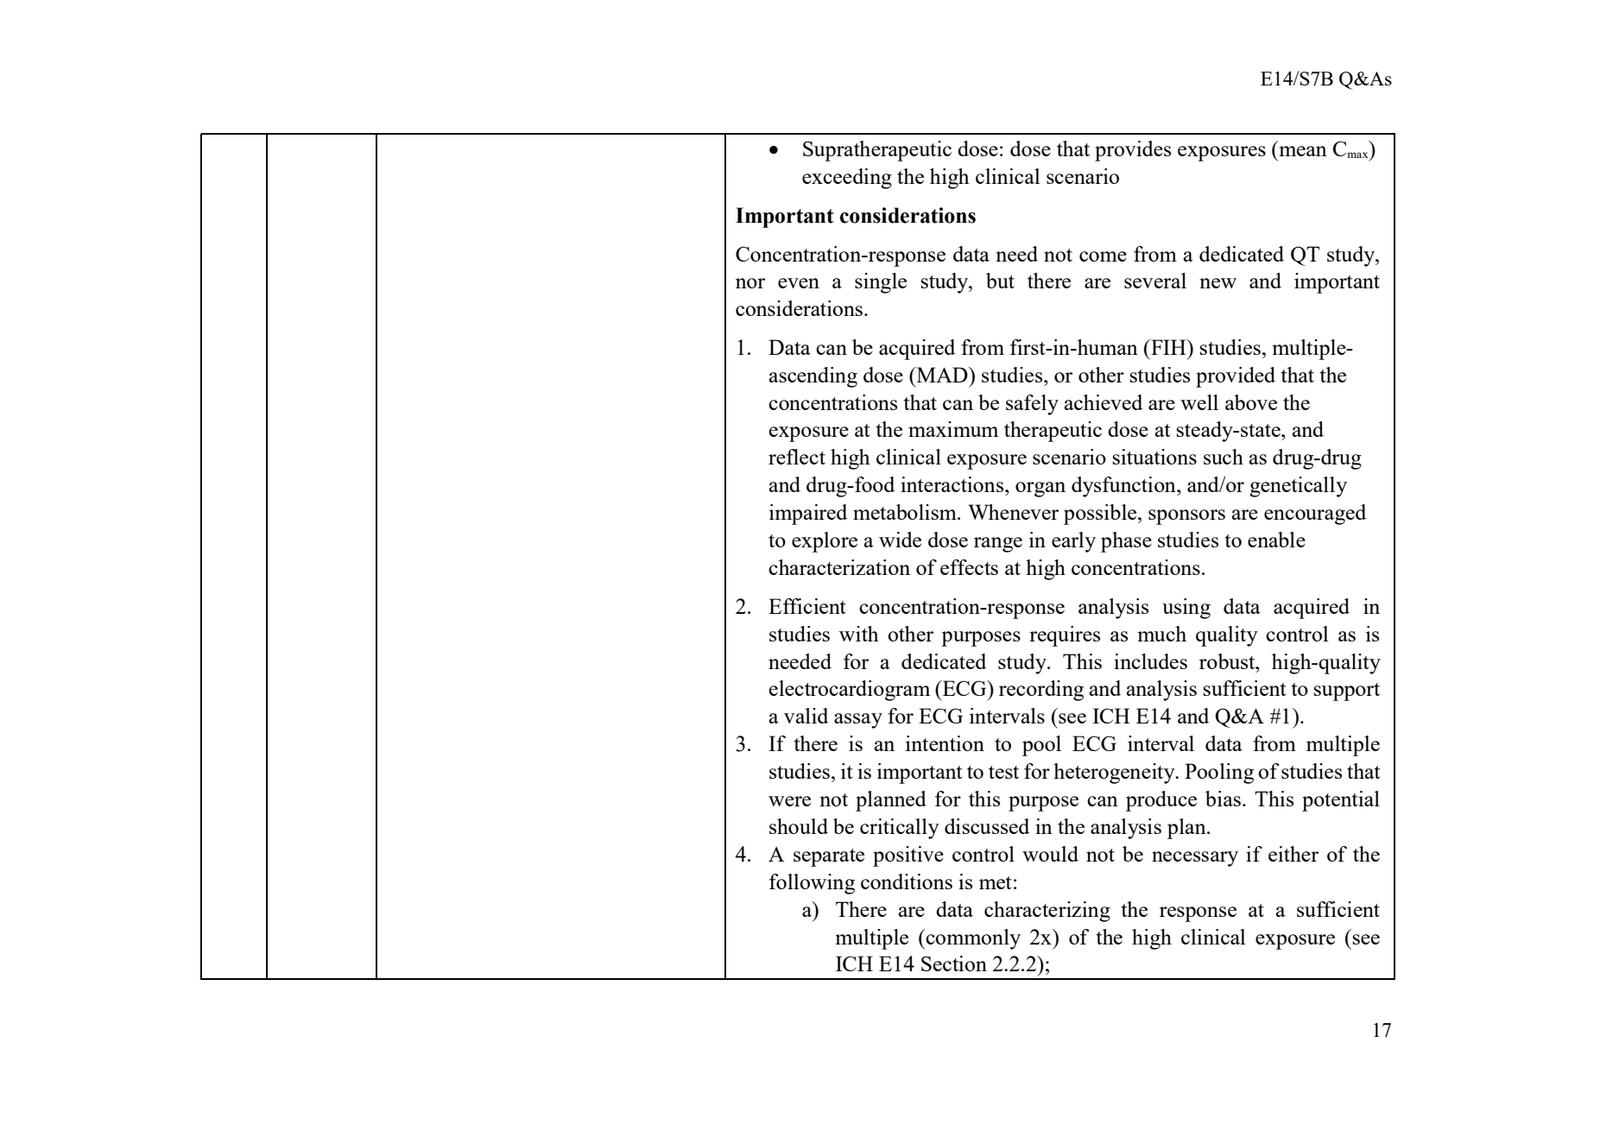
“Data can be acquired from first-in human studies, multiple-ascending dose studies, or other studies, provided that the concentrations that can be safely achieved are well above the exposure at the maximum therapeutic dose at steady-state and reflect high clinical exposure scenario situations such as drug-drug and drug-food interactions, organ dysfunction, and/or genetically impaired metabolism.”

译:数据可以来自首次人体研究、多次剂量递增研究或其他研究,前提是安全可达的浓度明显高于最大治疗剂量下的稳态暴露,并覆盖高临床暴露情景(如药物相互作用、器官功能损伤、遗传性代谢受损等)。

“A separate positive control would not be necessary if either of the following conditions is met: a. There are data characterizing the response at a sufficient multiple (commonly 2x) of the high clinical exposure; or b. If the high clinical exposure has been achieved in the clinical ECG assessment, but a sufficient multiple has not been obtained … then a nonclinical integrated risk assessment can be used as supplementary evidence.”

译:满足以下任一条件时,无需单独设置阳性对照 ——(a)已有数据刻画了高临床暴露量的足够倍数 (通常为 2 倍)下的效应;(b)临床 ECG 评估已达到高临床暴露量但未达到足够倍数时,可用非临床整合式风险评估作为补充证据,并需充分说明未测试更高剂量的理由。

FDA ·「重要考量」第 1 条在第 14 页(页脚 10),阳性对照第 4 条在第 15 页(页脚 11)·下载官方 PDF

ICH · 对应文本位于第 17–18 页(ICH E14 问答 5.1)·ICH 官方 PDF

FDA PDF 第 14 页(页脚 10):数据可来自首次人体研究与多次剂量递增研究
FDA PDF 第 14 页(页脚 10):数据可来自首次人体研究与多次剂量递增研究(点击图片查看原始大图)
ICH PDF 第 17 页:同一段「数据可来自 FIH / MAD」表述的 ICH 版本
ICH PDF 第 17 页:同一段「数据可来自 FIH / MAD」表述的 ICH 版本(点击图片查看原始大图)

当 TQT 研究确实做不了时的替代方案

监管文件

对于无法设安慰剂对照、或出于安全性无法给到超治疗剂量的情况,原文给出了替代路径,并列明它应由哪两部分组成。

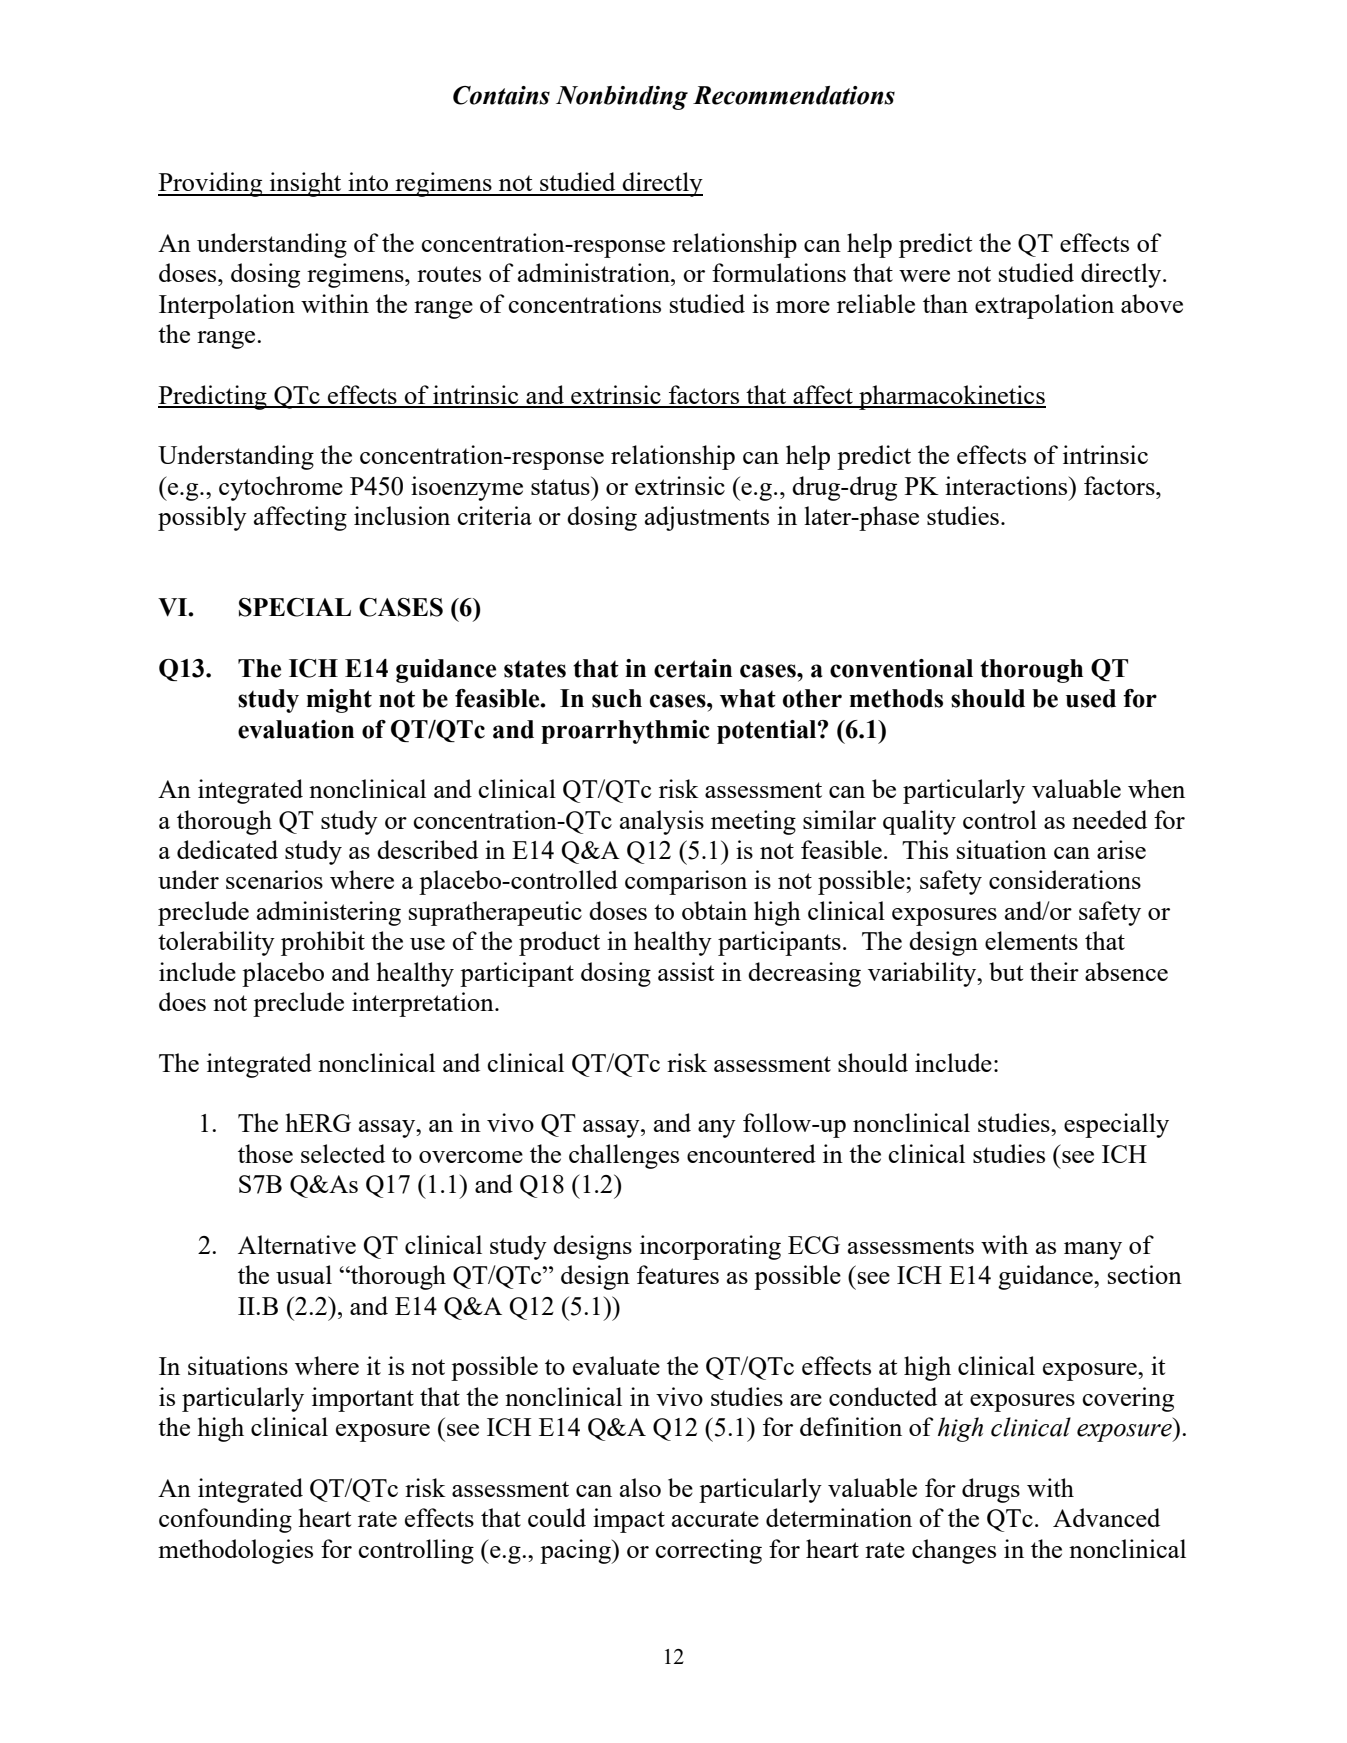
“An integrated nonclinical and clinical QT/QTc risk assessment can be particularly valuable when a thorough QT study or concentration-QTc analysis … is not feasible. … The integrated nonclinical and clinical QT/QTc risk assessment should include: 1. The hERG assay, an in vivo QT assay, and any follow-up nonclinical studies …; 2. Alternative QT clinical study designs incorporating ECG assessments with as many of the usual ‘thorough QT/QTc’ design features as possible…”

译:当全面 QT 研究或浓度-QTc 分析不可行时,整合式非临床与临床 QT/QTc 风险评估尤其有价值。它应包含:① hERG 实验、体内 QT 实验及必要的后续非临床研究; ② 尽可能纳入 TQT 常规设计要素的替代 QT 临床研究方案。

FDA E14 问答 Q13(编号 6.1)· 第 16 页(页脚印刷页码 12)·下载官方 PDF

FDA PDF 第 16 页(页脚 12):整合式非临床与临床 QT/QTc 风险评估的适用场景与两个组成部分
FDA PDF 第 16 页(页脚 12):整合式非临床与临床 QT/QTc 风险评估的适用场景与两个组成部分(点击图片查看原始大图)

计算机模拟(in silico)的模型,能不能作为判定证据?

监管文件

能,但有明确的条件与边界。FDA / ICH 问答文件里专设一节(第四节「致心律失常预测模型的原则」)说明这类模型怎么用于监管目的:

“Different models, including in silico, in vitro, ex vivo and in vivo models, have the potential to be used as part of an integrated risk assessment strategy … Sponsors can use results from a qualified proarrhythmia model as one component in the totality of evidence approach…”

译:包括 in silico 在内的各类模型,都可以作为整合式风险评估的一部分;经资格认定的致心律失常预测模型,可作为总体证据(totality of evidence)中的一个组成部分用于监管申报。同一节还写明:使用体外与 in silico 模型可依据 3R 原则减少动物使用。

边界(必须一并说明):① 模型是总体证据的一部分,不能单独替代整套评估; ② 用于申报时需提供模型资格认定的证明(放在研究报告附录); ③ 该节列出了模型应满足的六条通用原则(明确的终点、算法完全公开、适用范围与局限、预设的分析计划与效能判据、机制解释、输入不确定性的传递)。

FDA E14 and S7B … Questions and Answers(2022 年 8 月)· 第四节 Q29(4.1)在第 30 页(页脚 26)、六条原则在第 31 页(页脚 27)、 Q30(4.2)在第 32 页(页脚 28)·下载官方 PDF · 完整证据与原文截图 →

已经走通的实例:GLPG1972 用一期 C-QTc 分析替代专门 TQT 研究

同行评议文献

这条路径不止写在文件里。发表在 Clinical Pharmacology & Therapeutics 的一篇教程文章,记录了 Galapagos / Servier 的 ADAMTS-5 抑制剂 GLPG1972 (S201086)向美国 FDA 提交的成功申请:用一项一期研究的 C-QTc 建模分析,替代原本需要专门开展的 TQT 研究。

“…experience-based insights from a successful application to the US Food and Drug Administration for GLPG1972…” · “C-QTc modeling results together with nonclinical results can be submitted to the regulatory authorities prior to phase IIIas a request to substitute a dedicated TQT study.”

译:本文基于 GLPG1972 向美国 FDA 提交的成功申请经验; C-QTc 建模结果连同非临床结果,可在进入三期之前提交监管机构,作为替代专门 TQT 研究的申请。

这条也把「什么时候准备」说得更具体:时间窗是进入三期之前,而支撑它的 C-QTc 数据来自更早的一期研究。另外,该申请包不只是模型输出——它同时汇总了相关非临床与临床证据,与上一条「模型是总体证据的一部分」的要求一致。

Meyer C, Dierick I, Gauderat G, Langenhorst J, Sarr C, Leroux E, Chenel M, Fouliard S, Passier P. How to Successfully Generate an Alternative Approach to a Thorough QT Study: GLPG1972 as an Example. Clin Pharmacol Ther. 2023;113(2):310-320 · PMID 35355254 · DOI 10.1002/cpt.2596 · PMCID PMC10083980 ·PubMed · 全文

三 · 中国的监管路径

国内已适用 E14/S7B 问答,CDE 另给出豁免汇总表

如果项目的申报路径在国内,下面两条是最直接的依据。

NMPA 公告(2023 年第 33 号):E14/S7B 问答自 2023-07-31 起适用

监管文件

国家药监局公告明确:自 2023 年 7 月 31 日起,启动的药物临床研究相关要求适用 《E14-S7B 问答:致 QT/QTc 间期延长及潜在致心律失常作用的临床与非临床评价问答》 ICH 指导原则。这意味着上述判定条件在国内申报中同样适用。

国家药监局关于适用《S1B(R1):药物致癌性试验》和《E14-S7B 问答…》ICH 指导原则的公告 (2023 年第 33 号,2023-03-20 发布)·nmpa.gov.cn 公告原文

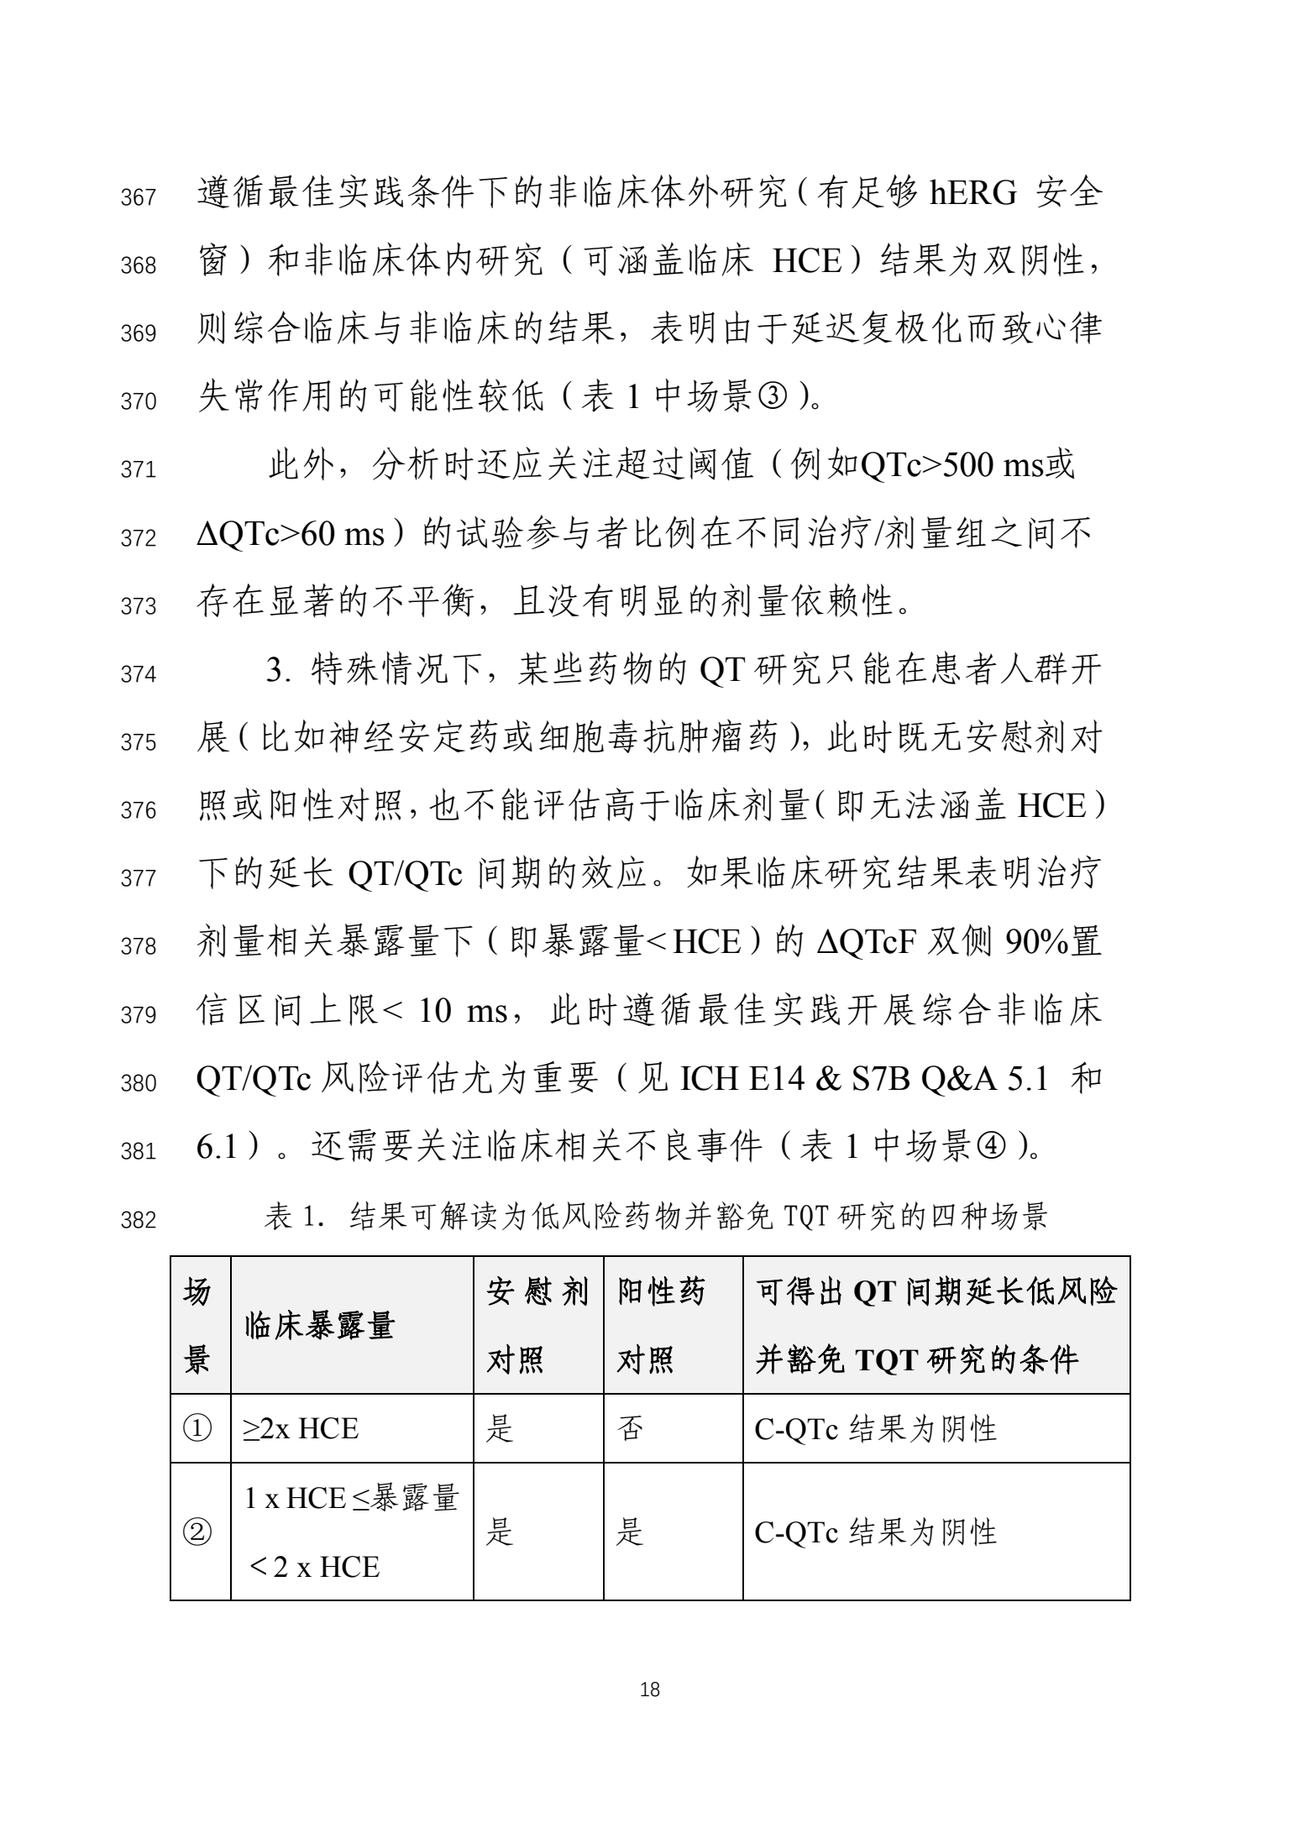
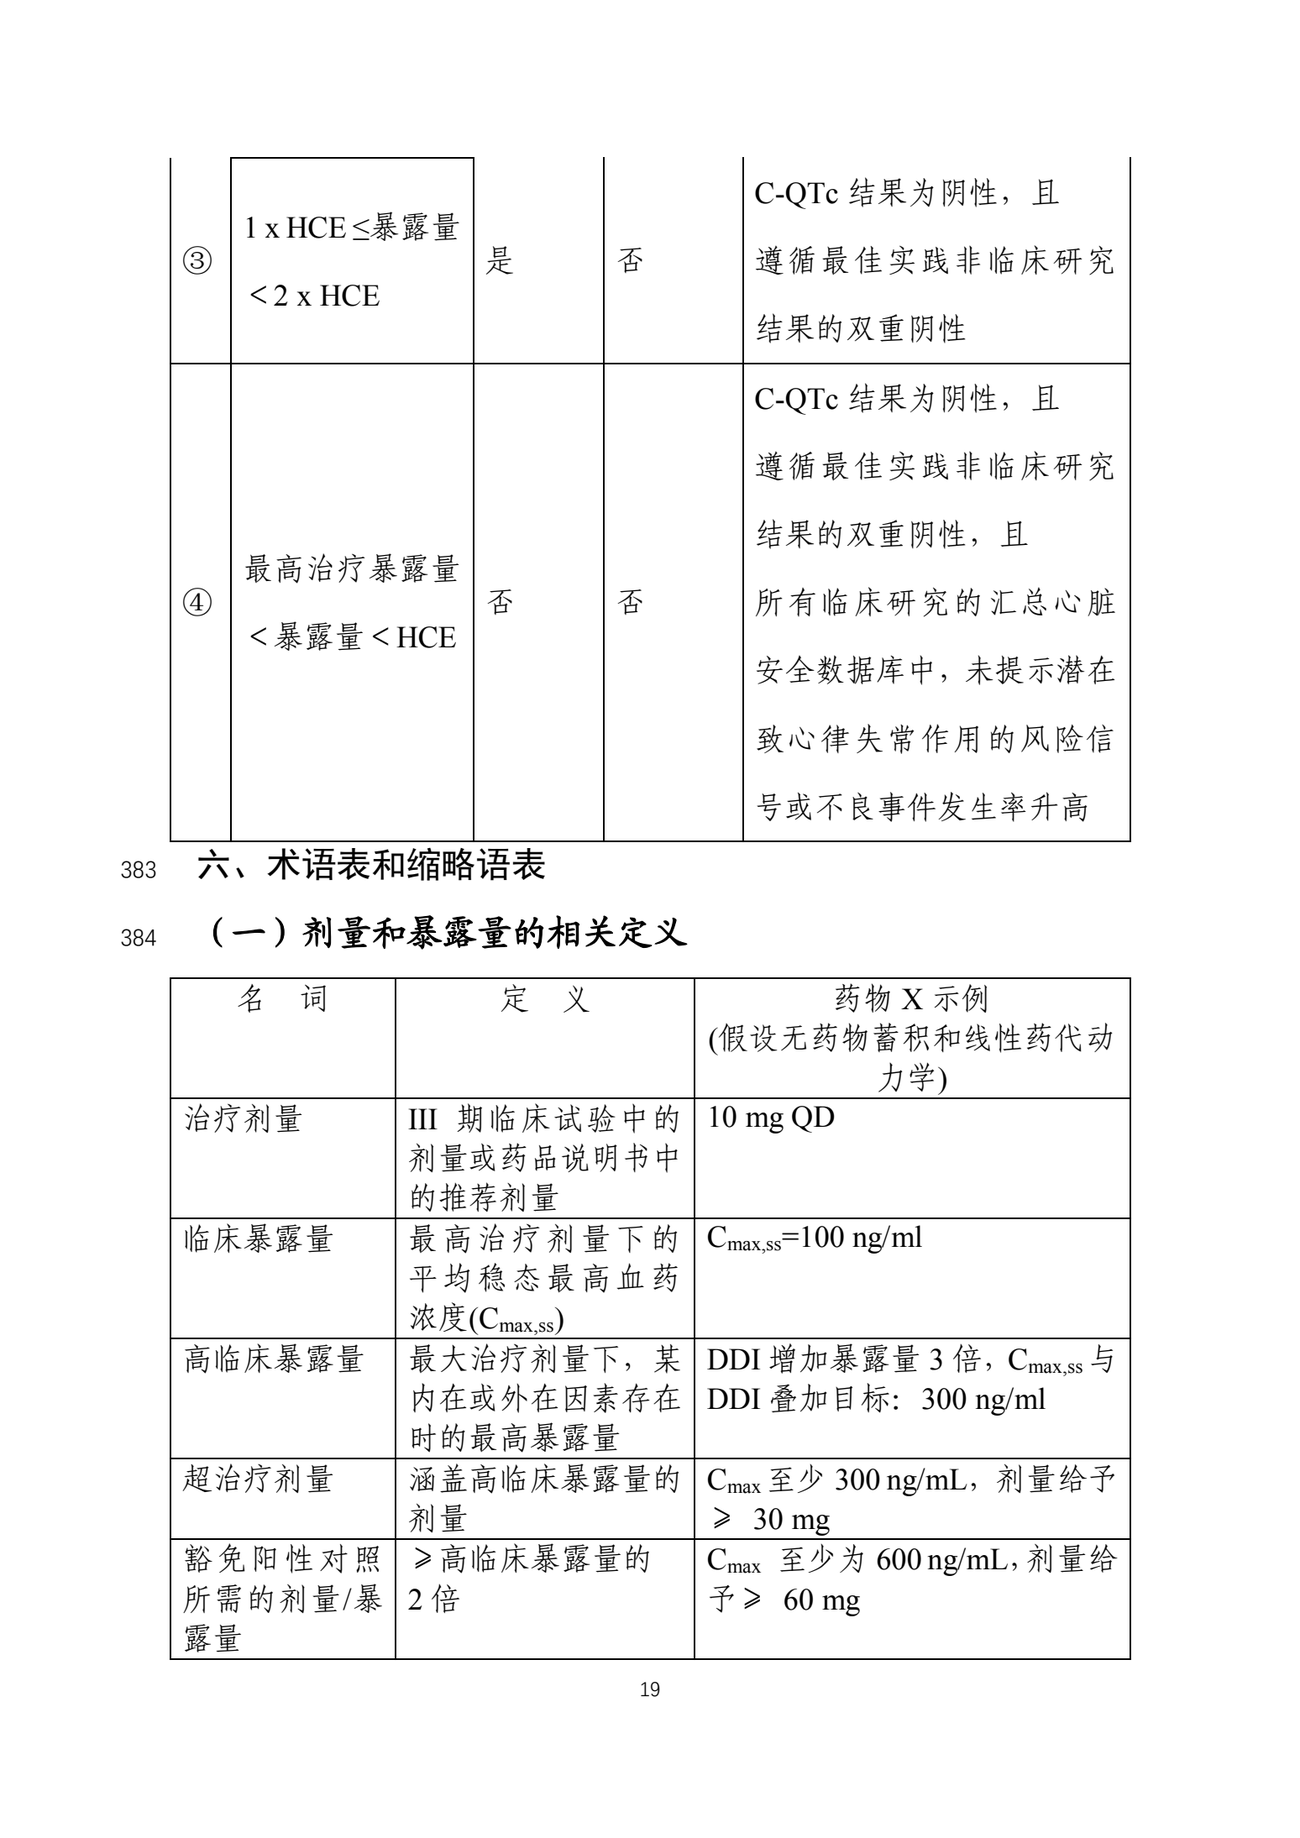
CDE:结果可解读为低风险并豁免 TQT 研究的四种场景

监管文件

国家药监局药品审评中心(CDE)在《药物浓度-QTc 临床研究技术指导原则》中,直接以一张汇总表列出了可豁免 TQT 研究的条件组合 —— 这是国内文件里表述最直白的一处:

场景临床暴露量安慰剂对照阳性药对照可得出 QT 间期延长低风险并豁免 TQT 研究的条件
①≥ 2 × HCE是否C-QTc 结果为阴性
②1 × HCE ≤ 暴露量 < 2 × HCE是是C-QTc 结果为阴性
③1 × HCE ≤ 暴露量 < 2 × HCE是否C-QTc 结果为阴性,且遵循最佳实践的非临床研究结果同为阴性(双阴性)
④最高治疗暴露量 < 暴露量 < HCE否否C-QTc 结果为阴性,且遵循最佳实践的非临床研究结果同为阴性(双阴性),且所有临床研究的汇总心脏安全数据库中未提示潜在致心律失常作用的风险信号或不良事件发生率升高

表体逐字对照 CDE 文件印刷第 18–19 页的「表 1」。

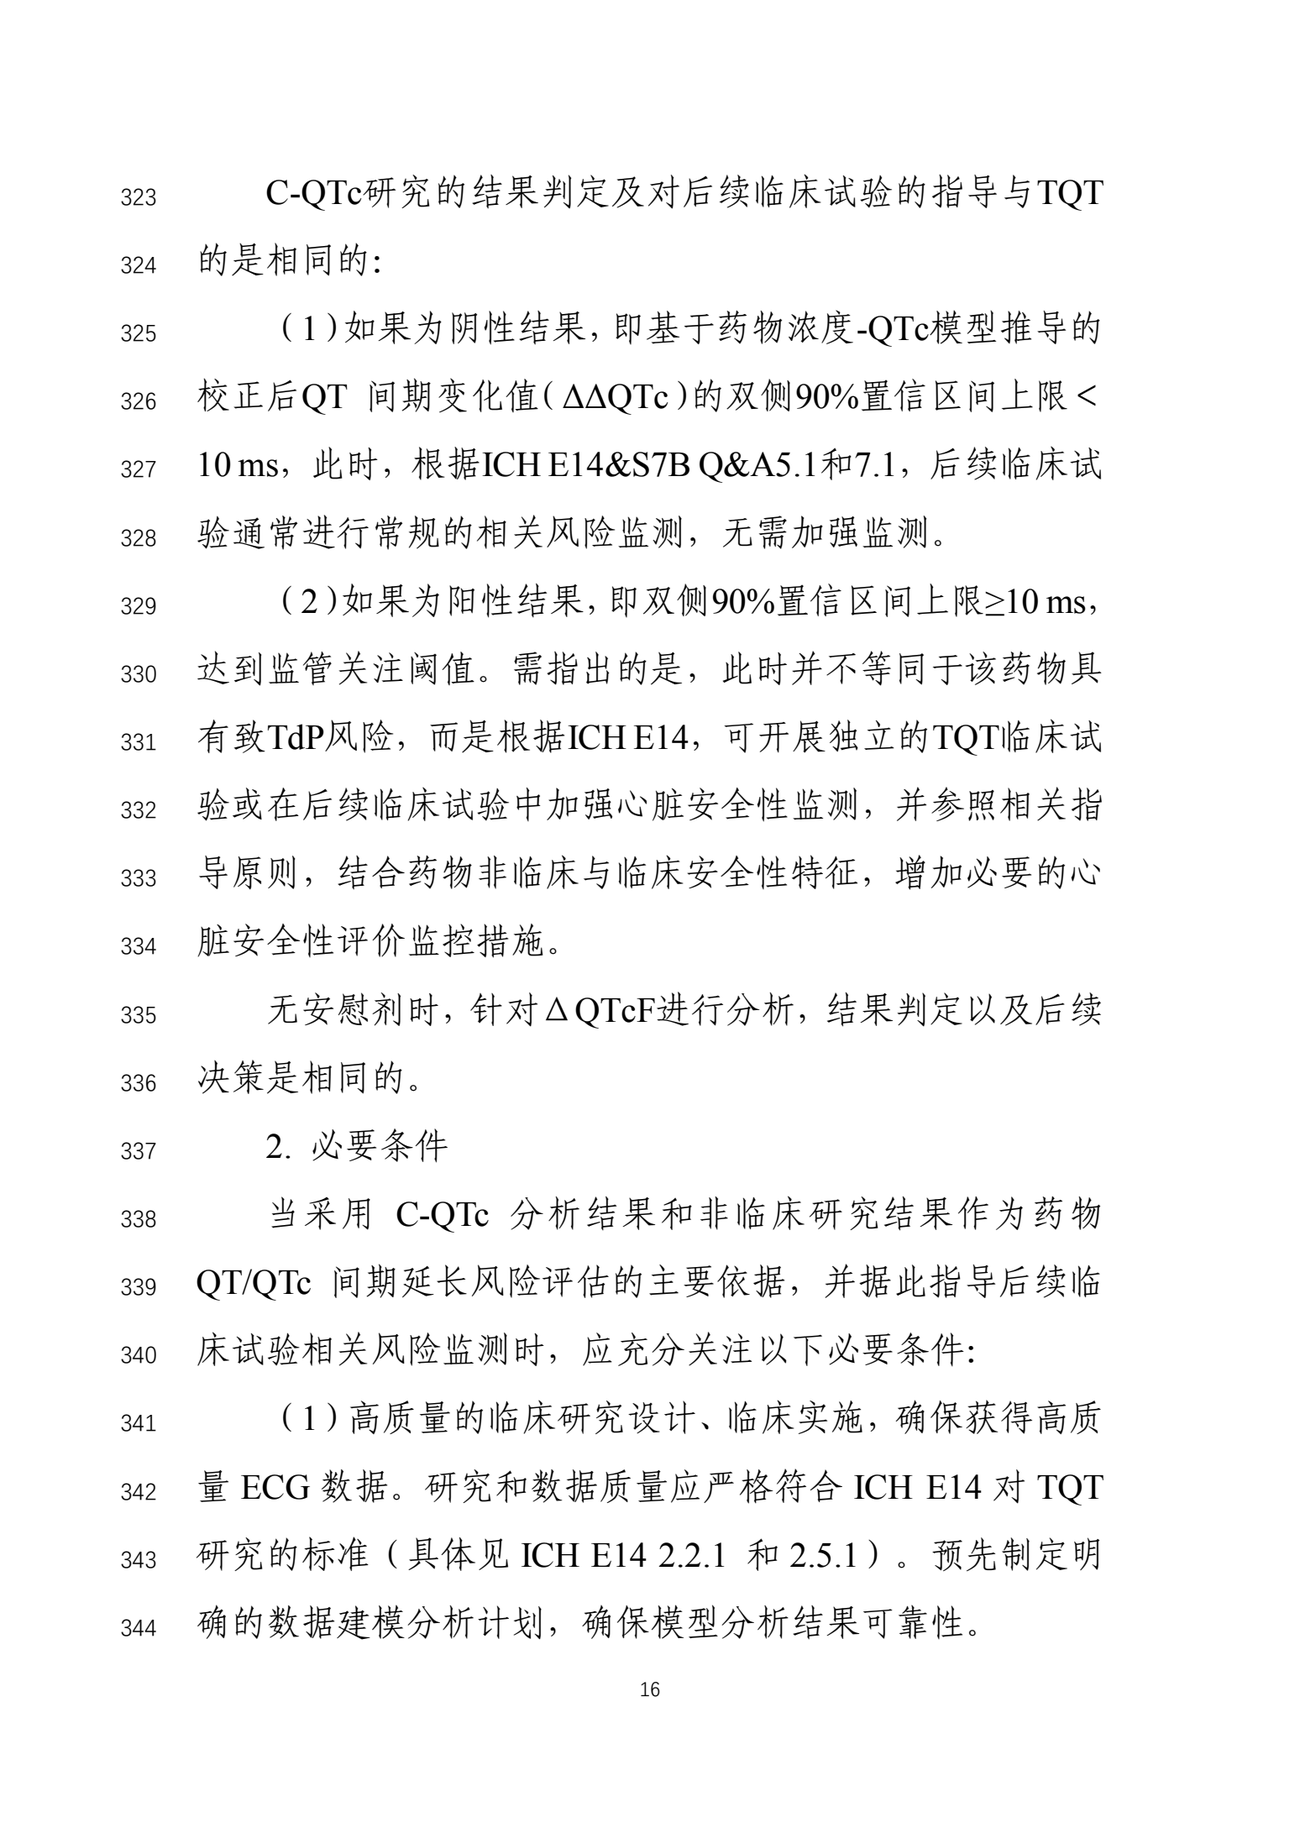
当 HCE 下 Cmax 几何均值对应的 ΔΔQTc 双侧 90%置信区间上限<10 ms,则 C-QTc 研究结果为阴性,否则为阳性。

—— 文件印刷第 15 页(结果呈现一节)。同一节还写明:阴性结果时,后续临床试验通常进行常规的相关风险监测,无需加强监测(依据 ICH E14&S7B Q&A 5.1 和 7.1,印刷第 16 页)。

引用时请一并说明文件状态:该指导原则目前为征求意见稿(CDE 于 2026-08-24 发布,征求意见已于 2026-09-24 截止)。其内容可作为方法学与监管倾向的重要参考,正式实施版本请以 CDE 后续正式通告为准。

CDE《药物浓度-QTc 临床研究技术指导原则(征求意见稿)》(2026 年 8 月)· 表 1 位于印刷第 18–19 页; 「开展时机」位于印刷第 2–3 页; 「结果解读」位于印刷第 15–18 页·CDE 通知页(附件可下载指导原则全文 PDF)

CDE 指导原则印刷第 18 页:「表 1 结果可解读为低风险药物并豁免 TQT 研究的四种场景」及场景 ①②
CDE 指导原则印刷第 18 页:「表 1 结果可解读为低风险药物并豁免 TQT 研究的四种场景」及场景 ①②(点击图片查看原始大图)
CDE 指导原则印刷第 19 页:场景 ③④ 及术语表中「豁免阳性对照所需的剂量/暴露量」定义
CDE 指导原则印刷第 19 页:场景 ③④ 及术语表中「豁免阳性对照所需的剂量/暴露量」定义(点击图片查看原始大图)
CDE 指导原则印刷第 2 页:「开展时机」——鼓励在早期剂量递增阶段以嵌套式设计开展 C-QTc 研究
CDE 指导原则印刷第 2 页:「开展时机」——鼓励在早期剂量递增阶段以嵌套式设计开展 C-QTc 研究(点击图片查看原始大图)
CDE 指导原则印刷第 16 页:阴性结果的判定与后续监测要求
CDE 指导原则印刷第 16 页:阴性结果的判定与后续监测要求(点击图片查看原始大图)

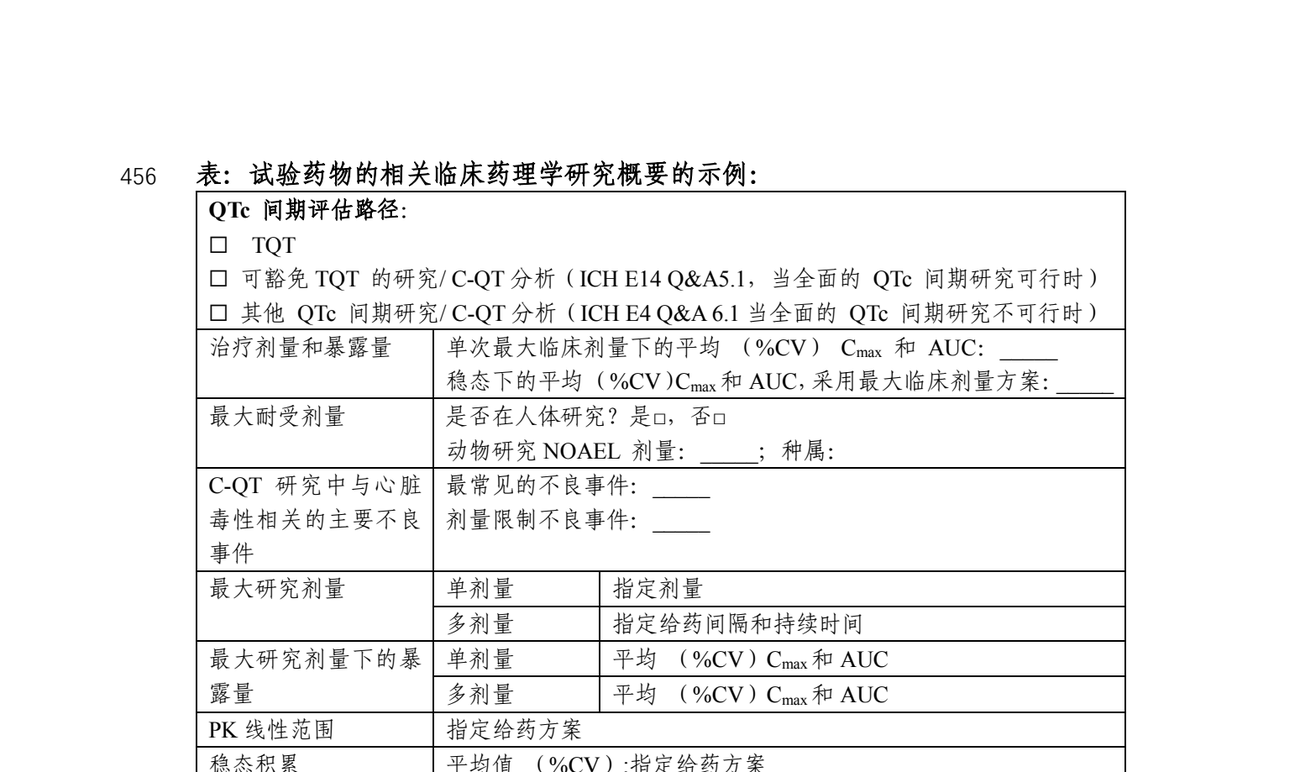
CDE 申报资料模板里,「评估路径」本来就是一个勾选项

监管文件

在同一份文件的「附录 1:申报资料要求」中,CDE 给出的临床试验相关临床药理学研究概要示例里,第一行就是「QTc 间期评估路径」的三选一勾选项:

☐ TQT
☐ 可豁免 TQT 的研究 / C-QT 分析(ICH E14 Q&A5.1,当全面的 QTc 间期研究可行时)
☐ 其他 QTc 间期研究 / C-QT 分析(ICH E14 Q&A6.1,当全面的 QTc 间期研究不可行时)

这三行把两条路径讲得很直白:TQT 研究可行时,可用 C-QTc 分析替代(对应 ICH E14 问答 5.1);不可行时走整合式评估(对应问答 6.1)。也就是说,「豁免」在申报层面表现为申报资料中声明所选评估路径,而不是一个单独的审批环节。

CDE《药物浓度-QTc 临床研究技术指导原则(征求意见稿)》「附录 1:申报资料要求」的附录表(印刷第 25 页)·CDE 通知页(附件可下载指导原则全文 PDF)

CDE 指导原则印刷第 25 页:附录 1 申报资料要求中的「QTc 间期评估路径」勾选项(TQT / 可豁免 TQT 的研究 / 其他方法)
CDE 指导原则印刷第 25 页:附录 1 申报资料要求中的「QTc 间期评估路径」勾选项(TQT / 可豁免 TQT 的研究 / 其他方法)(点击图片查看原始大图)

几个关键术语(按 CDE 文件的定义)

监管文件
高临床暴露量(HCE)
最大治疗剂量下,某内在或外在因素存在时的最高暴露量(例如药物相互作用使暴露量增加的场景)。
超治疗剂量
涵盖高临床暴露量的剂量。
豁免阳性对照所需的剂量 / 暴露量
≥ 高临床暴露量的 2 倍。
ΔΔQTc / ΔΔQTcF
经基线与安慰剂双重校正后的 QTc 变化;是 C-QTc 与 TQT 研究的主要终点指标。

定义逐字取自 CDE 文件「六、术语表和缩略语表」(印刷第 19–20 页)

四 · 与之配套的 CiPA 框架

CiPA 的四条工作流里,本来就有一条是一期临床

上面的判定路径不是孤立的文件规定,它与 CiPA 倡议的第四条工作流(临床 ECG)是同一套思路; FDA 近年的公开文章也把「支持 TQT 豁免论证」直接列为整合式非临床评估的用途之一。

CiPA 倡议:四条工作流,第四条即一期临床 ECG

监管机构网站

CiPA(Comprehensive in vitro Proarrhythmia Assay)由 FDA 于 2013 年 7 月的研讨会后牵头启动,由国际监管机构、工业界、学术界与非营利组织组成的指导团队推进四条工作流:离子通道 · in silico 建模 · 干细胞来源心肌细胞 · 临床 ECG。其成果被用于支持 ICH E14/S7B 实施工作组,并在 2022 年 2 月形成新版问答文件。

需要说明的是:CiPA 各工作流的数据生产工作已经结束,其官网目前主要作为成果与出版物索引,并链接到 ICH 的问答原文与培训材料。

cipaproject.org(CiPA 项目官网) · FDA 药品审评与研究中心关于 CiPA 的公开页面

FDA / CDER 文章:整合式非临床评估的用途明确包含「支持 TQT 豁免论证」

同行评议文献

这篇由 FDA 药品审评与研究中心(CDER)新药办公室撰写的文章,在梳理新方法学在审评中的应用经验时写道:

“…hiPSC-CM based assessments may be used for integrated nonclinical risk assessments as a WoE approach including, but not limited to, additional data support for first-in-human trials, justification of thorough-QT study waivers, and informing cardiac risk in oncology drug development.”

译:基于人诱导多能干细胞来源心肌细胞(hiPSC-CM)的评估,可作为整合式非临床风险评估中权重证据(WoE)的一部分,用途包括但不限于:为首次人体试验提供补充数据支持、支持 TQT 研究豁免的论证,以及为肿瘤药物的心脏风险评估提供依据。

FDA/CDER/OND Experience With New Approach Methodologies (NAMs). Int J Toxicol. 2025(2025-11-13 在线)· PMID 41231273 · DOI 10.1177/10915818251384270 ·PMC 全文

五 · 落到项目上

如果打算走这条路径,有三件事要提前安排

每一条都能一步跳到它对应的原文位置(页码、译文与原文截图都在那张卡里)。

一期方案就把 ECG 采样设计进去

CDE 鼓励把 C-QTc 研究以嵌套式设计安排在一期剂量递增阶段。这意味着 ECG 采集时点要与 PK 采血对齐、并保证足够的采样密度——此类数据要能替代专门 QT 研究,质量控制需与专门研究同级。

查原文:数据可来自一期(原文) ↓·CDE 四种场景表 ↓

非临床的体内暴露量要覆盖高临床暴露

判定条件第 1 条要求非临床研究按最佳实践开展并显示低风险,且体内实验暴露量须覆盖高临床暴露量。这一项在 IND 之前就要定下来,后期补做代价较高。

查原文:三条判定条件(原文) ↓·HCE / 超治疗剂量的定义 ↓

提前与监管沟通,别按「某阶段单独报批」排计划

官方文件建议在进入三期前与监管机构讨论相关方案,但并没有「在 IND 阶段单独申报豁免」这一程序。把豁免理解为一条贯穿非临床与一期的证据链,节奏会更稳。

查原文:「豁免在哪个阶段办」 ↓·一个真实的申报案例(进入三期前) ↓

口径与声明

  • · 本页引用的监管文件与文献,用于说明公开的方法论框架与依据来源,不构成任何监管机构对 Synvoma 的认可或背书; Synvoma 与上述机构之间不存在隶属、认可或合作关系。
  • · 引用的数值与结论均以上述原文为准;若原文更新,请以官方最新版本为准。
  • · 报告的监管用途需贵司结合自身申报策略判断:CiPA Cell 早筛报告为内部研发决策用途,不可用于 IND 申报; IND 支持级报告可作为申报支持性材料之一。

如何自行复核

  1. · 下载 FDA 或 ICH 的 E14/S7B 问答文件 PDF,搜索totality of evidence可定位到三条判定条件;搜索multiple-ascending dose可定位到「数据可来自一期」那一条。
  2. · 下载 CDE 的《药物浓度-QTc 临床研究技术指导原则(征求意见稿)》PDF,搜索豁免 TQT 研究可定位到「表 1」与附录的「QTc 间期评估路径」勾选项;搜索开展时机可定位到嵌套式设计那一段。
  3. · 想验证「英文原文没有 waiver 一词」这一点,直接在上述两份英文 PDF 里搜索waiver即可(零命中)。
  4. · 本页引用均标注 PDF 页码与页脚印刷页码;官方文件若更新,页码可能变化,请以关键词检索为准。