平台功能内测中,正式操作功能预计 10 月开放

公众号留言,提前预留名额 →
首页/监管依据/代谢产物心脏安全性

代谢产物心脏安全性

代谢产物要不要单独做心脏安全性评价?

CDE 的征求意见稿给出了触发条件与安全药理学条款;FDA 与 ICH 的文件更早就写明了体外评估路径。

本页把两份文件里相关的条款逐条列出:原文给到页码与截图,官方 PDF 可直接下载核对;CDE 文件的征求意见状态也已标明。

返回「监管依据」总览

本页核对日期 2026-09-30 · 本页引用的监管文件可能修订,引用前请以「来源行」中的官方原件最新版本为准。如何自行复核 ↓

先给结论

代谢产物通常不需要单独做一整套心脏安全性评价——它有两类例外,而这两类例外恰好是体外方法最擅长的场景。所以更准确的理解是:先按条件判断「要不要管」,再决定用哪种方式拿证据。

引用前请先确认文件状态:上面的第一、第三条出自 CDE 的《药物代谢产物非临床安全性研究技术指导原则》,该文件目前是征求意见稿(2026-09-28 公开发布,征求意见时限 1 个月)。其中的条款可作为监管倾向与操作路径的重要参考,正式实施版本请以 CDE 后续正式通告为准;第二条出自 FDA / ICH 的 E14-S7B 问答,自 2022 年 2 月起已通过 Step 4 并适用。

官方文件与下载

本页引用的条款全部来自下面两份文件。建议先下载 CDE 的指导原则全文——本页所有页码都以它为准。

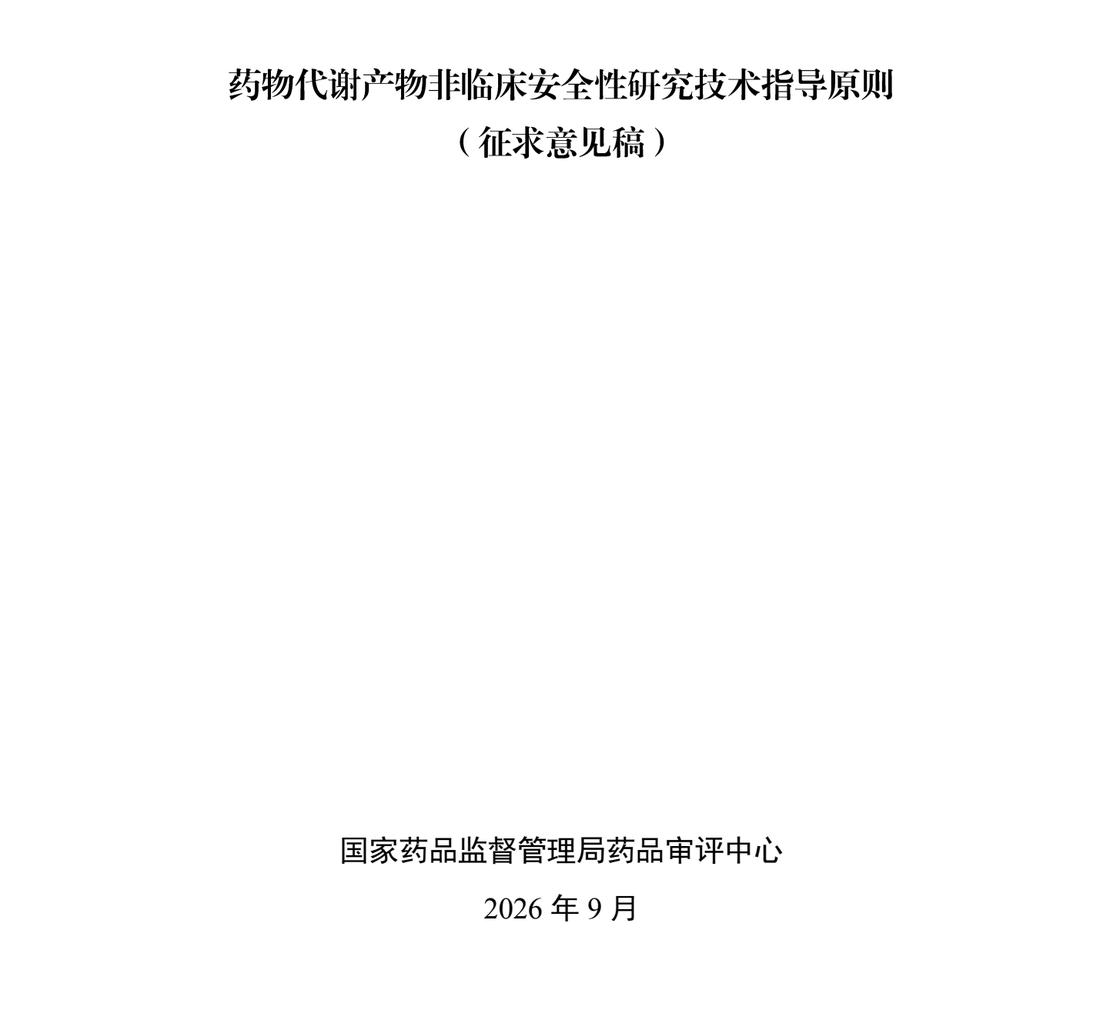
CDE 指导原则封面:标题为《药物代谢产物非临床安全性研究技术指导原则》,标注「(征求意见稿)」,署国家药品监督管理局药品审评中心、2026 年 9 月
CDE 指导原则封面:标题为《药物代谢产物非临床安全性研究技术指导原则》,标注「(征求意见稿)」,署国家药品监督管理局药品审评中心、2026 年 9 月(点击图片查看原始大图)

《药物代谢产物非临床安全性研究技术指导原则(征求意见稿)》

国家药品监督管理局药品审评中心(CDE) · 2026-09-28 公开发布 · 对 2012 年发布的《药物代谢产物安全性试验技术指导原则》的修订稿 · 征求意见时限为自发布之日起 1 个月。

下载全文 PDF(本站留存副本)CDE 通知页(官方原件与意见反馈表)

· 留存副本取自 CDE 通知页的公开附件,仅用于便于长期查阅;如与官方页面不一致,请以 CDE 官方页面为准。该文件处于征求意见阶段,CDE 可能在定稿时修改条款表述。

FDA / ICH:E14 and S7B … Questions and Answers

本页第二条结论(人体代谢产物应在体外系统评估)的出处。FDA 版 2022 年 8 月,封面标注 Contains Nonbinding Recommendations(非强制性建议);ICH 版 2022-02-21 通过 Step 4。

FDA 官方 PDF · ICH 官方 PDF

本页与「离子通道与浓度点」的关系

本页解决的是「代谢产物这个场景要不要做、什么时候做」;具体做几个离子通道、每个通道几个浓度点,见另一页。

离子通道与浓度点 →

一 · 什么时候需要关注

CDE 把「什么时候要管代谢产物」写成了可判断的条件

判断顺序是清晰的:先看这个代谢产物在人体里的暴露量占比,再看它在毒理学试验的动物种属中是否形成。下面几张依据卡按这个顺序展开;最后一张是 CDE 对安全药理学本身的态度——它决定了「要不要单独做心脏相关试验」的前半段答案。

第一步:暴露量占比——10% 是推荐的常规关注限度

监管文件

一般情况下,只有在人体代谢产物的暴露量超过药物相关总暴露量的 10%,且代谢产物在人体中暴露量明显高于毒理学试验中的最大暴露量时,才需要对该代谢产物进行非临床评价,以支持Ⅲ期临床试验。

译:两个条件同时成立才触发——

① 该代谢产物在人体中的暴露量占药物相关总暴露量的 10% 以上;② 它在人体中的暴露量明显高于毒理学试验中的最大暴露量。

这个数字不是绝对门槛:原文紧接着说明,10% 是推荐的常规关注限度,还需结合代谢产物的结构、在血浆 / 组织中的蓄积性以及原形药物的临床拟用剂量等因素,按「具体问题具体分析」的原则综合考虑。两头的例外原文也写了:每日给药量小于 10 mg的药物,占比要更高才可能需要做;反过来,即使低于 10%,若代谢产物从结构上具有毒性担忧或在血浆 / 组织中有蓄积可能,也可能需要做。

CDE 《药物代谢产物非临床安全性研究技术指导原则(征求意见稿)》三、(一)高比例药物代谢产物的判断 · 印刷第 3 页(PDF 第 5 页)·CDE 通知页
查原文:第二步:它在动物里到底形不形成 ↓·那用什么方法评价 ↓

第二步:人体特有代谢产物——动物模型天然覆盖不到的那一类

监管文件

该文件把「高比例代谢产物」定义为两类:仅在人体存在的代谢产物(人体特有代谢产物),或在人体中的系统暴露量明显高于毒理学试验动物种属中的代谢产物。对后者,判断的关键动作是「明确其是否在毒理学试验动物种属中形成」。而前者的麻烦在于——它在任何毒理学动物种属中都不形成,所以常规的动物体内评价路径无法直接覆盖。文件在概述里把这一点说得很直接:

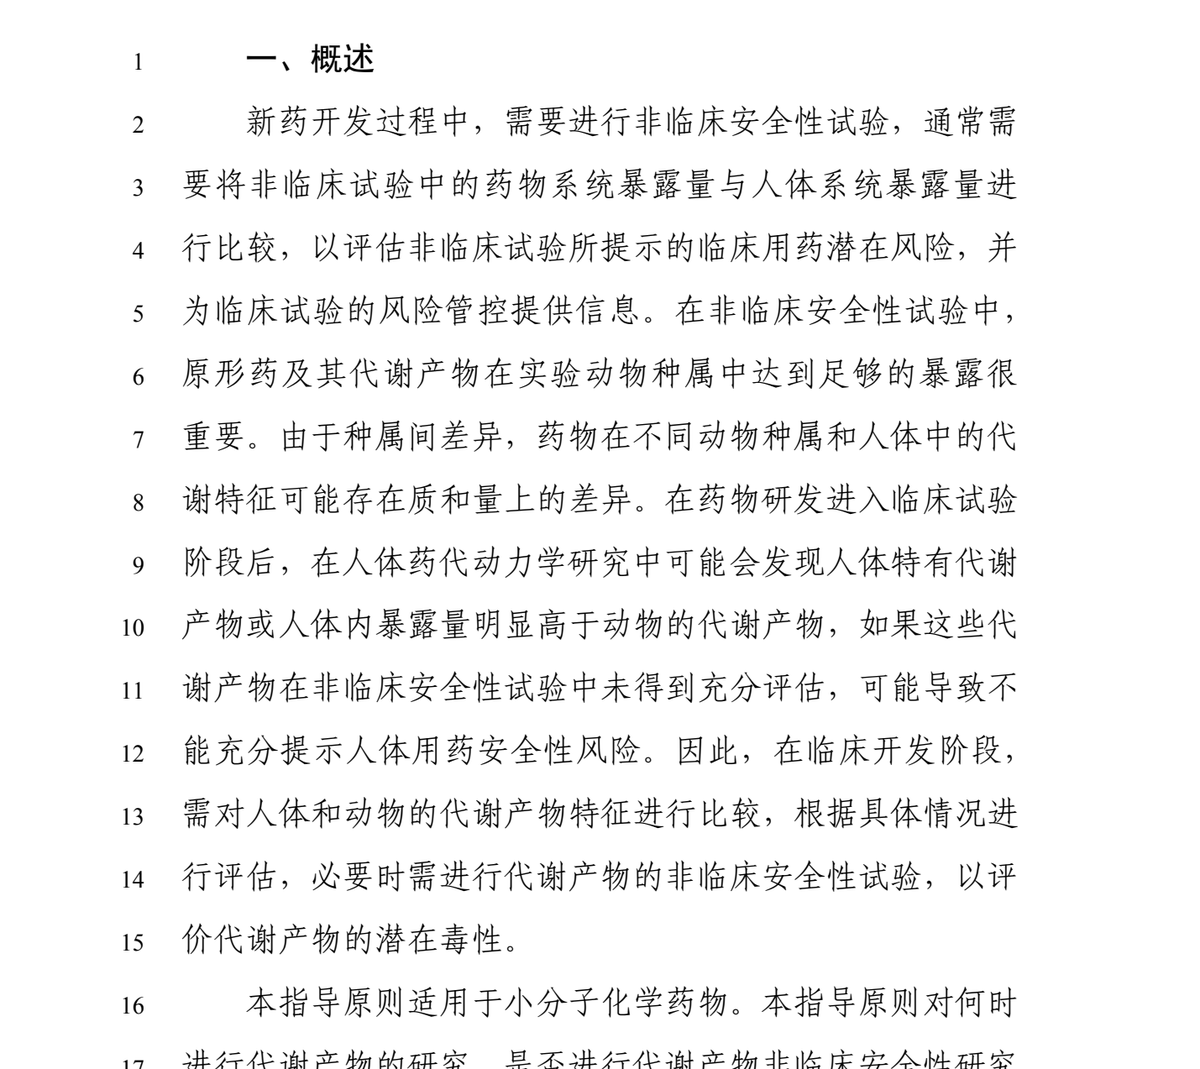
在药物研发进入临床试验阶段后,在人体药代动力学研究中可能会发现人体特有代谢产物或人体内暴露量明显高于动物的代谢产物,如果这些代谢产物在非临床安全性试验中未得到充分评估,可能导致不能充分提示人体用药安全性风险。

同一节还写明:文件不适用于 ICH S9 范围内的晚期肿瘤药物;但当代谢产物为人体特有代谢产物、且人体中相对高的暴露源自该代谢产物而不是活性原形药时,仍可能考虑对其开展非临床安全性研究。

CDE 同上文件 · 一、概述 · 印刷第 1–2 页(PDF 第 3–4 页)·CDE 通知页

CDE 指导原则印刷第 1 页:「一、概述」——第 8–15 行说明人体特有代谢产物与高暴露代谢产物若未获充分评估,可能导致不能充分提示人体用药安全性风险
CDE 指导原则印刷第 1 页:「一、概述」——第 8–15 行说明人体特有代谢产物与高暴露代谢产物若未获充分评估,可能导致不能充分提示人体用药安全性风险(点击图片查看原始大图)

「明显高于」怎么判:看 AUC,半数规则是实操抓手

监管文件

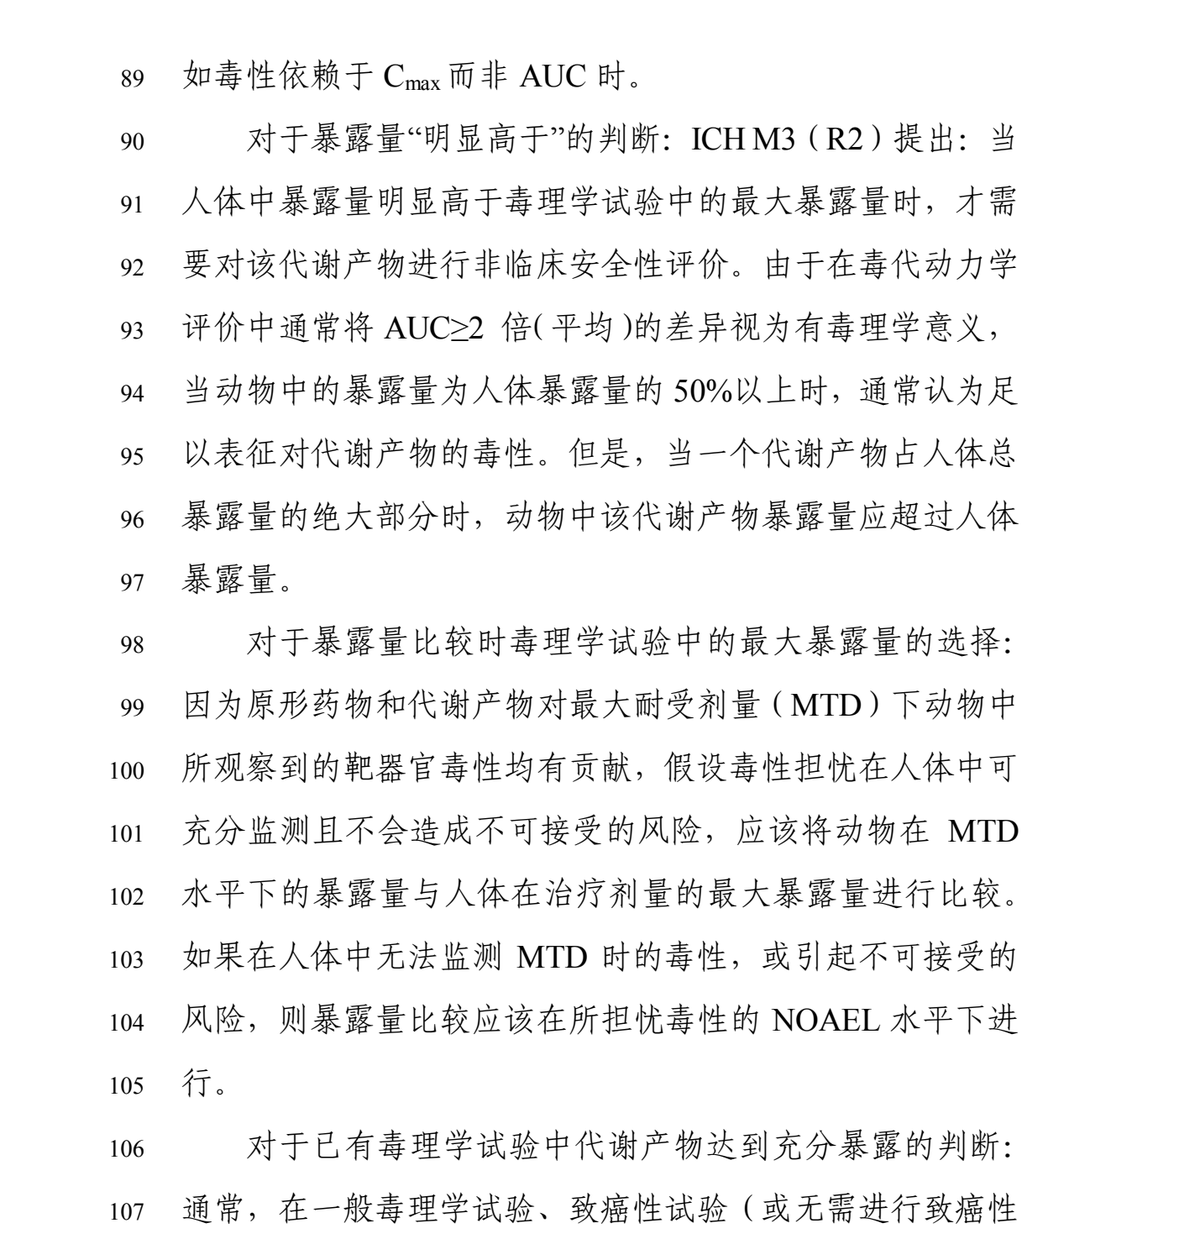
「明显高于」是一个需要落地的判断。文件给出的比较口径与实操抓手如下:比较通常采用药时曲线下面积(AUC),有时用峰浓度(Cmax)更合适(例如毒性依赖于 Cmax 而非 AUC 时);而在选择动物侧的比较基准时,应把动物在最大耐受剂量(MTD)水平下的暴露量与人体在治疗剂量下的最大暴露量作比较。

由于在毒代动力学评价中通常将 AUC≥2 倍(平均)的差异视为有毒理学意义,当动物中的暴露量为人体暴露量的 50% 以上时,通常认为足以表征对代谢产物的毒性。

译:动物侧暴露量达到人体暴露量的 50% 以上,通常就认为已经足以表征该代谢产物的毒性,不必再追加试验;反之则需追加。文件也提示,当一个代谢产物占人体总暴露量的绝大部分时,动物中该代谢产物的暴露量应超过人体暴露量。

另一条并行的判断(已有毒理学试验是否够用):通常,在一般毒理学试验、致癌性试验(或无需致癌性评价时为体内微核试验)以及胚胎-胎仔发育毒性试验中,各有一种动物种属中该代谢产物达到充分暴露,则认为已足以评价其非临床安全性、无需进一步试验;若至少一种动物种属中都未达到充分暴露,则需进行代谢产物的非临床安全性试验。

CDE 同上文件 · 三、(三)人体和动物中的暴露量比较 · 印刷第 5–6 页(PDF 第 7–8 页)·CDE 通知页

CDE 指导原则印刷第 5 页:第 90–97 行为暴露量「明显高于」的判断(AUC≥2 倍、动物侧 50% 规则),第 98–105 行为比较基准(MTD / NOAEL)的选择
CDE 指导原则印刷第 5 页:第 90–97 行为暴露量「明显高于」的判断(AUC≥2 倍、动物侧 50% 规则),第 98–105 行为比较基准(MTD / NOAEL)的选择(点击图片查看原始大图)

但不是所有代谢产物都值得筛查:Ⅰ相与Ⅱ相的区别

监管文件

文件在「代谢产物的类型」一节按化学反应性质作了区分:Ⅰ相反应产生的代谢产物很可能具有化学反应性和 / 或药理学活性,因此可能需要开展非临床安全性试验;而Ⅱ相结合反应通常会使化合物的水溶性增加并失去药理学活性,安全性担忧不大,通常无需开展非临床安全性试验。一个例外:若Ⅱ相结合反应形成潜在毒性化合物(例如酰基葡萄糖醛酸),则可能需要进一步评价。

对贵司的直接含义是:心脏安全性初筛更适合用在Ⅰ相氧化 / 还原类代谢产物,或人体特有代谢产物这类具体关注情形上;如果目标化合物主要是经葡萄糖醛酸化等Ⅱ相结合反应清除,从安全性担忧上看通常不是优先项。是否纳入筛查,建议结合贵司自己的代谢产物特征与在研阶段综合判断。

CDE 同上文件 · 三、(二)代谢产物的类型 · 印刷第 4 页(PDF 第 6 页)·CDE 通知页

核对这一节时会遇到的一处显示问题:该 PDF 里罗马数字(Ⅰ / Ⅱ / Ⅲ)所用的字体未内嵌,在多数阅读器中会显示为方框(□),且复制出来会统一变成「Ⅲ」。本页正文按文件上下文写作「Ⅰ相 / Ⅱ相」,原文页面的这一处显示缺陷与 Synvoma 无关;核对时可以靠上下文判断——原文中「(例如酰基葡萄糖醛酸)」跟的必然是「Ⅱ相结合反应」。

安全药理学本身:一般不需要单独做,但留了「附加试验」的出口

监管文件

心脏安全性属于安全药理学的范畴,所以这一节直接回答了「代谢产物要不要单独做心脏相关试验」这个问题的前半段。原文如下:

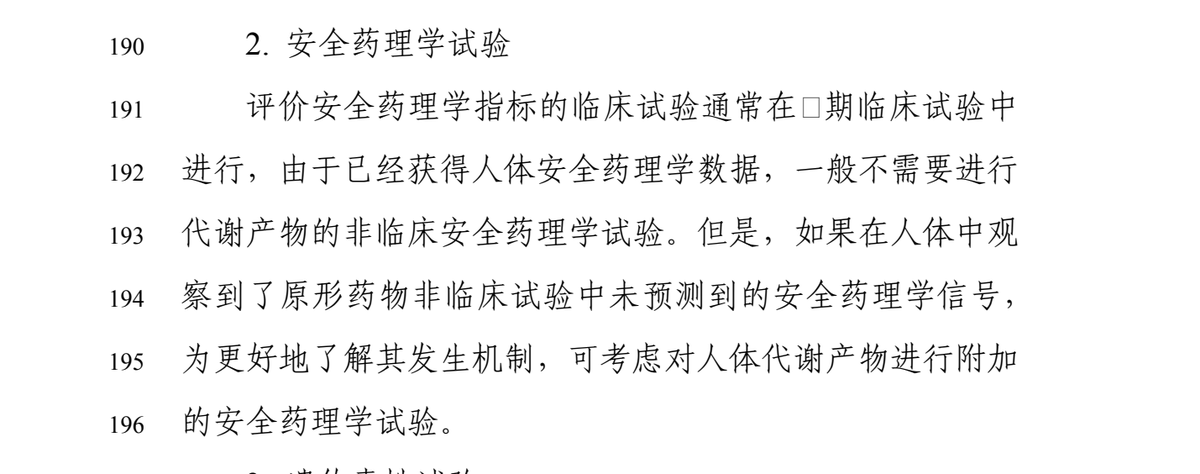
评价安全药理学指标的临床试验通常在Ⅲ期临床试验中进行,由于已经获得人体安全药理学数据,一般不需要进行代谢产物的非临床安全药理学试验。但是,如果在人体中观察到了原形药物非临床试验中未预测到的安全药理学信号,为更好地了解其发生机制,可考虑对人体代谢产物进行附加的安全药理学试验。

译:默认不做——因为到Ⅲ期时已经有人体安全药理学数据;但条款明确留了一个「出口」:一旦在人体中观察到原形药物非临床试验没预测到的信号,就可以(且应当考虑)对人体代谢产物做附加的安全药理学试验。对贵司的含义是:这不是一项常规动作,而是「临床阶段出现意外信号时」的定向工具。

这一段管的是整类安全药理学,不只是心脏:CDE 用的措辞是「安全药理学试验」,心脏离子通道只是其中一块。因此不能把这一条转写成「CDE 要求对代谢产物做 hERG 试验」——那是这份文件里没有的话。心脏专项的依据在下一节:FDA 与 ICH 明确写了人体代谢产物应在体外系统中评估、且其 hERG 安全窗也应评估。

CDE 同上文件 · 五、(三)2. 安全药理学试验 ·印刷第 9 页(PDF 第 11 页)·CDE 通知页

CDE 指导原则印刷第 9 页「2. 安全药理学试验」全段。⚠️ 该 PDF 的罗马数字(Ⅲ)所用字体未内嵌,此处按原始状态显示为方框(□);上方引文按文件上下文补全为「Ⅲ期临床试验」,未对图片做任何修饰。
CDE 指导原则印刷第 9 页「2. 安全药理学试验」全段。⚠️ 该 PDF 的罗马数字(Ⅲ)所用字体未内嵌,此处按原始状态显示为方框(□);上方引文按文件上下文补全为「Ⅲ期临床试验」,未对图片做任何修饰。(点击图片查看原始大图)

查原文:心脏专项:FDA / ICH 的体外路径 ↓·哪类代谢产物才值得看 ↓

二 · 怎么评价

国际文件早就给出了可操作的路径:体外系统

上一节是「要不要做」;这一节是「怎么做」。CDE 文件给出两种以动物为载体的方式,并坦率说明了其中一种的固有局限;FDA 与 ICH 的问答文件则直接点名了体外系统。两条线索指向同一个方向。

FDA / ICH:人体代谢产物应在体外系统中评估,其 hERG 安全窗也应评估

监管文件

这一条来自 FDA 与 ICH 的 E14-S7B 问答,出现在「把体外 IKr/hERG 数据、体内 QT 数据与临床 QT 数据合并用于整合式风险评估」的那一节里。它先要求评估 hERG 安全窗,紧接着把我方最关心的一句话写了出来:

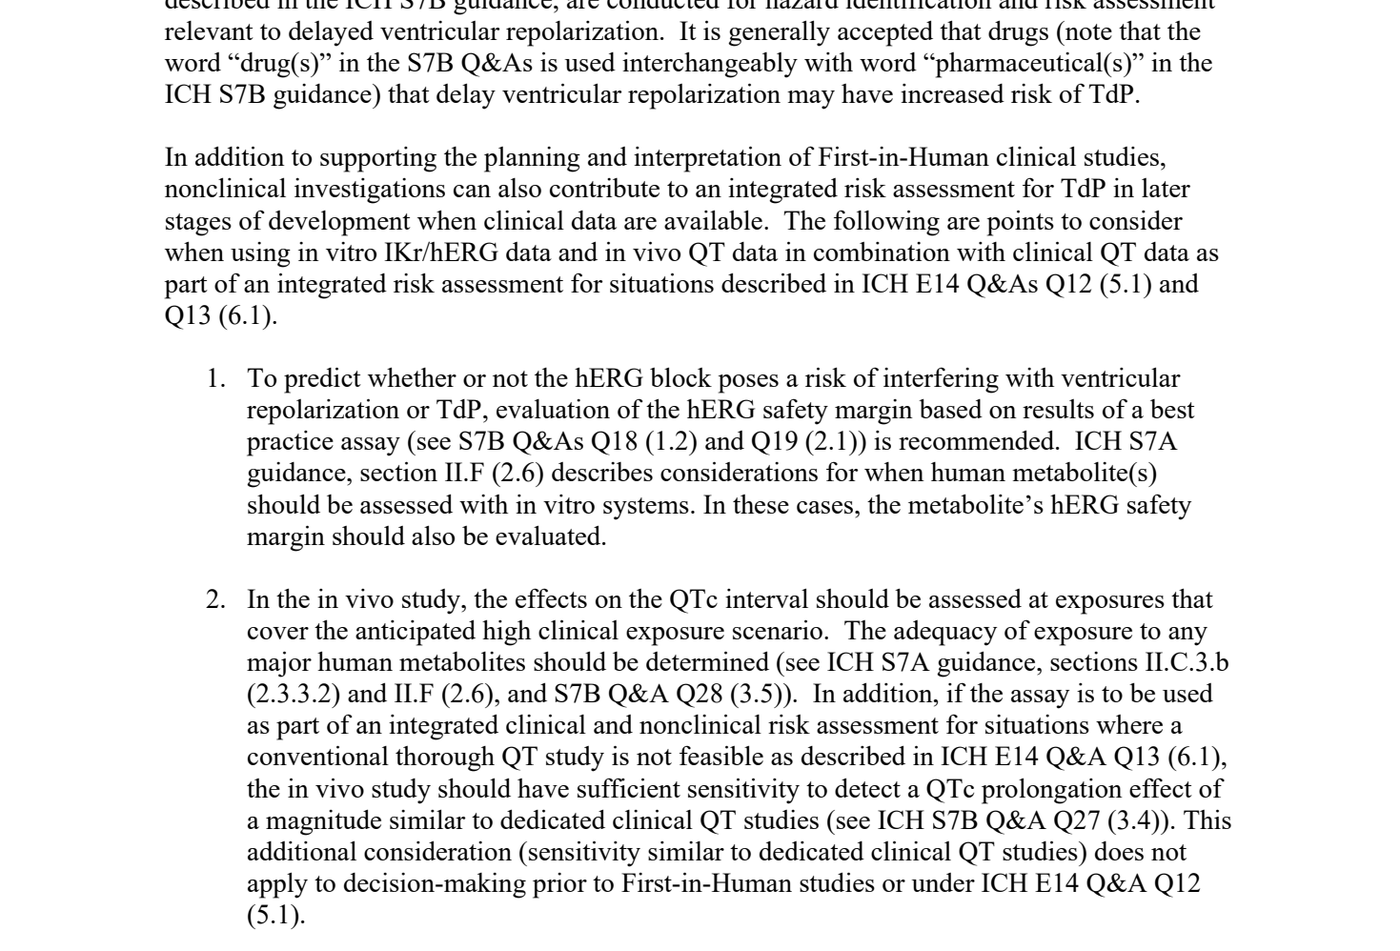
“ICH S7A guidance, section II.F (2.6) describes considerations for when human metabolite(s) should be assessed with in vitro systems. In these cases, the metabolite’s hERG safety marginshould also be evaluated.”

译:ICH S7A 指导原则第 II.F(2.6)节已经说明了在哪些情形下,人体代谢产物应当用体外系统来评估;在这些情形下,还应当评估该代谢产物的 hERG 安全窗。换句话说,「拿体外数据评估人体代谢产物的心脏风险」不是权宜之计,而是官方问答里写明的做法。

同一页的第 2 点还追加了一项要求:体内试验中,药物对 QTc 的影响应在覆盖预期高临床暴露情景的暴露量下评估,并且任何主要人体代谢产物的暴露是否充分,都应当被确定(原文同时指向 ICH S7A 第 2.3.3.2 / 2.6 节与 S7B 问答 Q28)。也就是说,代谢产物在这套评估体系里是被单独点名的一类对象,而不是可以并入原形药一笔带过的部分。

引用时请注意两件事:① 这段话出现在整合式风险评估的语境中(用于 ICH E14 问答 Q12(5.1)与 Q13(6.1)所述情形),不是一条独立的强制条款;② 它出自 FDA / ICH 的问答文件,不是 CDE 那份征求意见稿的内容——两者不要互相套用。

FDA E14 and S7B … Questions and Answers(2022 年 8 月)· 「整合式风险评估」一节 · 第 21 页(页脚印刷页码 17)(正文第 1 点)·下载官方 PDF

ICH E14/S7B Q&As, Step 4(2022-02-21 通过)· 同一段文本位于第 28 页 ·ICH 官方 PDF

FDA 指南 PDF 第 21 页(页脚 17):页眉标注 Contains Nonbinding Recommendations;正文第 1 点末句为「…human metabolite(s) should be assessed with in vitro systems. In these cases, the metabolite's hERG safety margin should also be evaluated.」
FDA 指南 PDF 第 21 页(页脚 17):页眉标注 Contains Nonbinding Recommendations;正文第 1 点末句为「…human metabolite(s) should be assessed with in vitro systems. In these cases, the metabolite's hERG safety margin should also be evaluated.」(点击图片查看原始大图)

CDE 的两种动物学评价方式,以及直接给药法的固有局限

监管文件

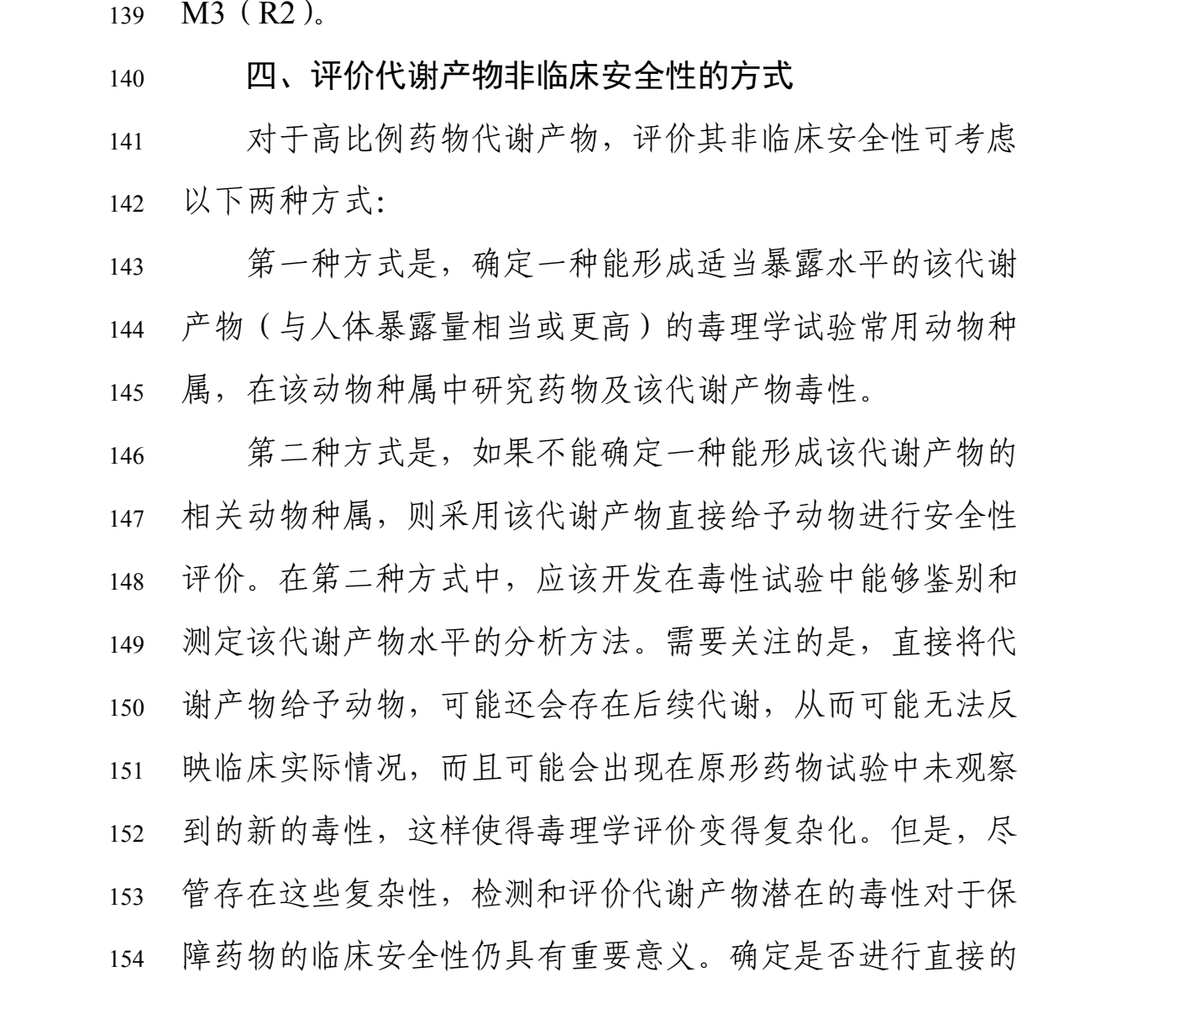
对高比例代谢产物,文件给出两条途径:第一种是确定一种能形成适当暴露水平(与人体暴露量相当或更高)的毒理学试验常用动物种属,在该种属中研究药物及该代谢产物的毒性;第二种是在无法确定这样的相关动物种属时,直接给予动物该代谢产物。

关键在于,文件自己把第二种方式的局限写得很清楚——这也是「人体特有代谢产物」这一类尤其棘手的原因:

需要关注的是,直接将代谢产物给予动物,可能还会存在后续代谢,从而可能无法反映临床实际情况,而且可能会出现在原形药物试验中未观察到的新的毒性,这样使得毒理学评价变得复杂化。

译:直接给药存在三个已知干扰——可能继续被代谢、可能偏离临床实际、可能引入原形药试验里没出现过的新毒性。文件同时说明,尽管存在这些复杂性,检测和评价代谢产物潜在毒性对保障临床用药安全仍有重要意义,是否直接给药应基于对原形药数据与代谢产物各方面信息的综合评价。

这两句话解释了体外方法在这个场景里的位置:体外离子通道功能检测与计算方法不经过动物体内的代谢过程,可以直接针对某一个化合物本身(无论它是原形药,还是已分离 / 合成的代谢产物)的离子通道特征进行表征——即上文 FDA / ICH 所说的「用体外系统评估人体代谢产物」。需要说明的是,「不依赖动物种属代谢过程」这一句是 Synvoma 对该依据的说明,不是上面任何文件的原文;它的目的是把体外数据定位在「判断是否需要启动更大规模研究之前的方向性参考」这个位置上。

CDE 同上文件 · 四、评价代谢产物非临床安全性的方式 · 印刷第 7 页(PDF 第 9 页)·CDE 通知页

CDE 指导原则印刷第 7 页:「四、评价代谢产物非临床安全性的方式」——第 143–145 行为第一种方式,第 146–154 行给出第二种方式及其局限
CDE 指导原则印刷第 7 页:「四、评价代谢产物非临床安全性的方式」——第 143–145 行为第一种方式,第 146–154 行给出第二种方式及其局限(点击图片查看原始大图)

三 · 什么时候做完

大规模临床试验开始前完成——也就是Ⅲ期之前

这一条决定了「什么时候开始准备」:如果等到临床后期才发现某个人体特有代谢产物需要评价,返工代价会很高。

时间节点:除致癌性试验在上市前完成外,其余在Ⅲ期前完成

监管文件

若经评价确定需要进行代谢产物的非临床安全性试验,除致癌性试验在上市前完成外,应在大规模临床试验开始前(通常在Ⅲ期前)完成这些试验。

译:一旦判定要做,这批试验应当在Ⅲ期之前完成(唯一的例外是致癌性试验,可放到上市前)。

文件同时给了一条加速口径:为了优化和加快用于晚期癌症之外的严重或危及生命疾病的药物开发,对于基于现有数据预期具有重大临床获益、或针对尚缺乏有效治疗手段疾病的药物,代谢产物非临床安全性试验的数量和类型可根据具体情况进行调整。

这对项目排期的实际含义:代谢产物的判断依赖人体与动物的代谢数据比较,而这类数据通常是在人体药代动力学研究中才获得的(文件在概述中即写明「在药物研发进入临床试验阶段后」)。因此更稳妥的做法是在一期拿到人体代谢数据时就同步判断一次,而不是留到Ⅲ期前再补——那样会同时占用安全性数据包与时间窗口。

CDE 同上文件 · 五、(四)代谢产物非临床安全性研究的时间安排 · 印刷第 10 页(PDF 第 12 页)·CDE 通知页

查原文:哪些情形属于要关注的一类 ↓·落到产品上怎么用 ↓

四 · 落到产品上

两条产品线的处理逻辑,都不区分分子的「身份」

这是代谢产物场景能直接使用现有产品的根本原因:平台不区分提交的分子是原形药还是代谢产物——同一套输入、同一套算法。所以下面两种情形都能直接使用,不需要额外步骤。

仅有代谢产物的结构式

尚未合成标准品、或只有结构式可用时,可提交结构式使用 Struct CiPA(分子结构预测),获得 4 个通道(hERG / INa / INaL / ICaL)的预测结果与置信度分级。处理方式与原形药完全一致。

相关:通道建议与依据 ↓·了解 Struct CiPA ↓

已有标准品并完成湿实验 IC50

已经分离 / 合成出代谢产物、并完成了湿实验 IC50 测定时,可提交实测数据使用 CiPA Cell(真实数据计算),获得 7 个通道 8 项 TdP 指标的完整计算。提交方式与常规分子一致。

相关:浓度点建议与依据 ↓·了解 CiPA Cell ↓

诚实边界(请务必了解)

  • · 并非所有代谢产物都值得筛查。如上文「Ⅰ相与Ⅱ相的区别」所述,Ⅱ相结合反应(例如葡萄糖醛酸化)通常增加水溶性并失去药理学活性,从安全性担忧上看通常不是优先项;建议结合贵司自身的代谢产物特征综合判断。
  • · Struct CiPA 的预测置信度整体分布可能低于原形药。置信度分级基于分子指纹与平台答案库的相似程度;Ⅰ相氧化 / 还原代谢产物在结构上通常比原形药更趋极性,与平台当前训练数据的化学空间差异可能更大。这不是代谢产物场景的特殊限制,而是置信度分级机制一贯的披露原则在这个场景下的自然体现:低置信度不代表不能用,而是提示该结果更适合作为方向性参考,建议结合 CiPA Cell 的真实实验数据交叉验证。
  • · 用途边界按产品档位划分:CiPA Cell 早筛报告为内部研发决策用途,不可用于 IND 申报;IND 支持级报告可作为申报支持性材料之一。上面两份监管文件的作用是说明方法学依据,不构成任何监管机构对 Synvoma 的认可或背书。

口径与声明

  • · 本页引用的监管文件与文献,用于说明公开的方法论框架与依据来源,不构成任何监管机构对 Synvoma 的认可或背书; Synvoma 与上述机构之间不存在隶属、认可或合作关系。
  • · 引用的数值与结论均以上述原文为准;若原文更新,请以官方最新版本为准。
  • · 报告的监管用途需贵司结合自身申报策略判断:CiPA Cell 早筛报告为内部研发决策用途,不可用于 IND 申报; IND 支持级报告可作为申报支持性材料之一。

如何自行复核

  1. · 下载 CDE 的指导原则全文 PDF(上方「官方文件与下载」),在阅读器里搜索附加的安全药理学试验可定位到安全药理学那条;搜索10%阈值可定位到常规关注限度;搜索酰基葡萄糖醛酸可定位到Ⅰ相 / Ⅱ相那一段。
  2. · ⚠️ 关于该 PDF 的罗马数字:Ⅰ / Ⅱ / Ⅲ 所用的字体未内嵌,在多数阅读器中显示为方框(□),且文本层会把它们统一提取成「Ⅲ」。这不是本页或 Synvoma 的问题,核对时请按上下文判断(「□期临床试验」=Ⅲ期临床;「□相反应」=Ⅰ相反应;「□相结合反应」=Ⅱ相结合反应)。本页的截图刻意保留了这一原始状态,未做任何修饰。
  3. · 下载 FDA 或 ICH 的 E14/S7B 问答 PDF,搜索 human metabolite(s) 可定位到「人体代谢产物应在体外系统评估」那一条;搜索 major human metabolites 可定位到「主要人体代谢产物的暴露是否充分应当被确定」。
  4. · 本页引用均同时标注PDF 页码与页脚印刷页码;官方文件若更新,页码可能变化,请以关键词检索为准。若某条依据与我们的描述不一致,欢迎指出——我们会以原文为准更正并注明更正时间。